
Contenido del artículo
Resumen
La viruela símica (mpox) es una enfermedad zoonótica reemergente que se ha venido diseminando a escala mundial. Se están llevando a cabo diferentes aproximaciones para hallar tratamientos eficaces contra esta enfermedad. Con el fin de acelerar el descubrimiento terapéutico, proponemos la proteína de unión a telómeros (TBP) como una diana farmacológica potencial, debido a su importante papel durante la maduración del virus. Mediante técnicas de biología computacional y biofísica, se modeló la TBP del MPXV y se cribó una biblioteca de fármacos aprobados por la FDA y de fitocompuestos empleando un protocolo riguroso de acoplamiento molecular por ensambles; el muestreo conformacional se potenció enumerando, para cada ligando, los estados de ionización, el tautomerismo y las conformaciones de anillo. Nuestros resultados presentan un nuevo enfoque para la selección de fármacos contra el MPXV, con seis inhibidores potenciales: CHEMBL3894860, CHEMBL461101, CHEMBL2103870, PNSC125, PNSC305 y PNSC123, los cuales pueden considerarse compuestos líder para ensayos experimentales, por ejemplo, en ensayos de reducción de placas y qPCR en células infectadas con MPXV, con el fin de determinar los valores de EC50, CC50 e índice de selectividad (SI).
1. Introducción
La viruela símica (mpox) es una enfermedad viral zoonótica reemergente causada por el Orthopoxvirus Monkeypox virus (MPXV) [1, 2]. Según la Organización Mundial de la Salud (OMS), entre enero de 2022 y noviembre de 2023 se notificaron 92 783 casos de MPXV, con 171 defunciones, en 116 países [3]. Históricamente, los brotes fuera de África eran poco frecuentes, con eventos notables como el episodio de 2003 en los Estados Unidos y otros países [3–5]. Sin embargo, informes recientes han descrito casos sin vínculos con regiones enzoóticas ni con exposición a animales, lo que sugiere cambios en los patrones de transmisión observados [6–8]. En 2024, la OMS documentó 1854 casos confirmados en la Región de África, que representan el 36% de los casos globales, junto con más de 15 000 casos clínicamente compatibles y más de 500 defunciones en la República Democrática del Congo, cifras que superan las notificadas en 2023 [2]. Adicionalmente, el subtipo Ib ha mostrado una transmisión predominantemente de persona a persona y ha sido reportado en países sin documentación previa de la enfermedad, entre ellos Burundi, Kenia, Ruanda y Uganda [2, 9]. En conjunto, estos cambios en curso en el panorama epidemiológico del MPXV, junto con su reciente expansión geográfica, posicionan al virus como una amenaza creciente para la salud global y subrayan la necesidad de identificar nuevas dianas antivirales.
El MPXV es análogo a la viruela, causada por el virus de la variola (VARV), que ocurre únicamente en humanos [10, 11]. Ambos presentan morfología, tamaño y genoma similares (96,7%) [12]; no obstante, el MPXV posee un amplio rango de hospederos, lo que lo hace capaz de infectar diversas especies, tales como roedores, monos y humanos [13, 14]. De acuerdo con la OMS, la transmisión del virus ha sido particularmente notable entre hombres bisexuales y homosexuales, y presenta mayores riesgos para individuos inmunocomprometidos [3, 15–17]. Aunque la posibilidad de transmisión respiratoria se ha observado en estudios en animales, esta vía de transmisión se considera menos probable [18]. Diversos estudios ya han reportado la presencia del MPXV en fluidos corporales como saliva, semen, orina y heces [19], lo que indica una mayor complejidad en las vías de infección y la necesidad de vigilancia.
Actualmente, la secuenciación muestra dos clados del MPXV: el clado de África Central (CA), que es más letal, con una tasa de letalidad de (10,6%), en comparación con el clado de África Occidental (WA), que presenta (3,6%) [20, 21]. Adicionalmente, se han reportado 46 diferencias mutacionales relevantes entre las cepas de los brotes de 2018 y 2024, y otros autores las han considerado SNP (polimorfismos de un solo nucleótido) [22–24]. Asimismo, las mutaciones acumuladas durante el brote de 2022 excedieron las tasas de sustitución previamente estimadas para Orthopoxvirus [22, 23]. Este incremento es consistente con la acción de las enzimas APOBEC3 humanas, que generan transiciones caracterizadas por la conversión de citosina en el genoma viral [24–26]. En conjunto, estos hallazgos sugieren un linaje que se adapta rápidamente al hospedero humano, con implicancias directas para la evolución, la vigilancia genómica y el riesgo epidemiológico del MPXV.
Pese a su diseminación y al riesgo creciente, hasta la fecha no existen vacunas ni medicamentos específicos aprobados de manera específica contra el MPXV [27]. Sin embargo, se sabe que la vacuna contra la viruela confiere aproximadamente un (85%) de protección frente al MPXV [28, 29], lo que probablemente se deba a reactividad cruzada [30]. En cuanto a los antivirales, hasta la fecha la FDA solo ha aprobado fármacos para otros virus del género Orthopoxvirus, tales como: cidofovir, un inhibidor de la ADN polimerasa viral con citotoxicidad renal; brincidofovir, que tiene como diana la ADN polimerasa viral; nitoxantrona, implicada en la etapa final del ensamblaje viral; y tecovirimat, un inhibidor de la proteína VP37 [31–35]. Estos fármacos se encuentran en investigación, dado que no son específicos para el MPXV [36]. Además, se han reportado casos de resistencia a tecovirimat en pacientes inmunocomprometidos debidos a mutaciones en F13 [37–40]. Estas limitaciones resaltan la necesidad de identificar dianas terapéuticas que actúen en etapas esenciales del ciclo replicativo y que eviten la resistencia cruzada.
Durante la maduración del virión, el ADN sintetizado debe ser empaquetado, un proceso asistido por una ATPasa y por una proteína que se une a los telómeros virales [41]. Las proteínas de unión a telómeros (TBP) se unen directa y específicamente a las repeticiones teloméricas TTAGGG de doble cadena, y su estructura de dominios es similar [42]. La proteína TBP es conocida por su papel en la regulación de la telomerasa, controlando así la longitud de los telómeros, y desempeña un rol crucial en la protección de los extremos de los cromosomas [43, 44]. El genoma del MPXV codifica una TBP que está conservada en el género Orthopoxvirus [45]. La TBP-MPXV, también conocida como una proteína virosomal esencial para la multiplicación viral, es una proteína de expresión tardía (Late) I1L [46]. Tal como lo implica su nombre de unión a telómeros, I1L se une a las horquillas en S de los telómeros del virus [47]. Esta proteína tiene 312 aminoácidos y está codificada por la región central conservada del genoma [23, 48]. Estudios in vitro sobre el virus vaccinia (VAC) indican que desempeña un papel importante en el empaquetamiento del genoma y que es requerida para la producción de viriones maduros [47, 49]. Su supresión conduce a una acumulación de viriones inmaduros [47], lo que impide el ensamblaje y la diseminación viral. Dado su papel esencial en la maduración viral y su conservación estructural, la TBP-MPXV representa una diana terapéutica altamente atractiva y aún inexplorada.
A diferencia de los antivirales disponibles, que tienen como diana principal F13/VP37 o la ADN polimerasa viral, la inhibición de la TBP interrumpe de manera ortogonal el empaquetamiento del genoma y la maduración del virión, creando un cuello de botella crítico en el ciclo replicativo [39, 50]. Esta estrategia resulta particularmente relevante ante los reportes de resistencia a tecovirimat en pacientes inmunocomprometidos, asociada a múltiples mutaciones en F13 que alteran la estabilidad del trímero [37–39]. Más aún, la alta conservación del dominio Myb implicado en la unión al ADN, junto con su baja identidad (1%–18%) respecto de las proteínas humanas de tipo Myb, sugiere el potencial de una actividad antiviral de amplio espectro con un perfil de selectividad favorable, reduciendo los riesgos fuera de diana en comparación con cidofovir o brincidofovir [51–53].
La TBP del MPXV muestra una notable identidad de secuencia superior al 85% tanto con I1L del VACV como con la TBP del virus de la variola dentro del dominio Myb crítico, particularmente en las hélices H\(_1\)–H\(_3\) que median la unión al ADN [51, 52]. Esta conservación estructural se extiende al bolsillo drogable de tipo túnel y a residuos esenciales, incluidos R137 y R198 [51, 52], lo que sugiere que los inhibidores diseñados contra la TBP del MPXV podrían conservar su eficacia a través de múltiples especies de Orthopoxvirus. Dado este grado de conservación, proponemos que pequeñas moléculas capaces de alcanzar afinidades de unión comparables entre ortólogos de TBP, como I1L del VACV (PDB: 2VSL) y la TBP del MPXV, podrían respaldar el desarrollo de antivirales pan-Orthopoxvirus adecuados para contrarrestar las variantes emergentes y posibilitar estrategias terapéuticas unificadas. En contraste con esta fuerte conservación viral, las proteínas humanas de la familia Myb (c-Myb, A-Myb, B-Myb) comparten solo un 1%–18% de identidad con las TBP virales y exhiben motivos KDKXR distintivos, así como distribuciones de carga divergentes y variaciones en las regiones de bucle entre las proteínas de tipo Myb virales y humanas [47]. Estas diferencias estructurales respaldan la posibilidad de un direccionamiento selectivo de la TBP viral. Además, los estudios de predicción de dianas basados en similitud química, como SEA y SwissTargetPrediction, han demostrado su utilidad para evaluar potenciales blancos humanos fuera de diana [54]; en este contexto, la ausencia de afinidad predicha hacia las proteínas humanas de tipo Myb sugiere una menor probabilidad de interferencia con proteínas humanas y refuerza aún más a la TBP como una diana antiviral selectiva dentro de Orthopoxvirus.
La ausencia de estructuras cristalográficas o de crio-ME de la TBP del MPXV, sumada a los desafíos experimentales que implica el estudio de proteínas esenciales de Orthopoxvirus, ha impulsado la adopción de aproximaciones computacionales tales como el modelamiento estructural, la dinámica molecular y el acoplamiento molecular por ensambles, herramientas que resultan críticas para acelerar el descubrimiento de antivirales frente a patógenos emergentes o reemergentes con datos experimentales limitados. Debido a que la TBP exhibe dinamismo conformacional y múltiples estados funcionales, el acoplamiento molecular por ensambles permite una evaluación más realista de la flexibilidad del sitio de unión y facilita la priorización de inhibidores con una mayor probabilidad de dirigirse a estados estructurales biológicamente relevantes.
Dada la falta de antivirales específicos contra el MPXV y la urgente necesidad de identificar dianas terapéuticas codificadas por el virus, evaluamos la TBP del MPXV como una diana farmacológica potencial. Sobre la base de la caracterización estructural y dinámica descrita anteriormente, llevamos a cabo un cribado virtual extensivo de compuestos aprobados por la FDA y de fitoquímicos peruanos, con el fin de identificar moléculas líder adecuadas para una futura validación experimental.
2. Materiales y métodos
2.1. Generación de la biblioteca de compuestos químicos
Se preparó una biblioteca de compuestos químicos para investigar la capacidad farmacológica de TBP-MPXV mediante acoplamiento molecular por ensambles. En primer lugar, se recopilaron fármacos aprobados por la FDA obtenidos de la base de datos ChEMBL [55] y fitocompuestos extraídos de plantas medicinales peruanas. Ambos conjuntos de compuestos se encontraban inicialmente en formato SMILES. Posteriormente, se convirtieron a los formatos SDF y PDB mediante la herramienta GypsumDL [56, 57]. Esta conversión se realizó con un rango de pH de 7,4–8,4, generando cinco confórmeros para cada ligando. A continuación, se aplicó el filtro de Durrant, implementado en GypsumDL [56], para eliminar confórmeros. Técnicamente posibles, pero considerados poco probables, estos filtros se ejecutaron con la opción --use_durrant_lab_filters, que excluye variantes moleculares que contienen subestructuras químicamente improbables o inestables. Entre ellas se incluyen, entre otras, especies tales como C = [N-], [N-]C = [N+], [nH+]c[n-], [#7+]~[#7+], [#7-]~[#7-], [!#7]~[#7+]~[#7-]~[!#7], fracciones que contienen boro ([#5]), O = [PH]( = O)([#8])([#8]), N = c1cc[#7]c[#7]1 y [$([NX2H1]),$([NX3H2])] = C[$([OH]),$([O-])], así como compuestos que contienen metales. Estos filtros aseguran la exclusión de estructuras químicamente inverosímiles que podrían interferir con los análisis posteriores de cribado virtual y acoplamiento molecular. Tras aplicar los criterios de filtrado de Durrant, el conjunto de datos fitoquímico comprendió 324 moléculas únicas y 1202 confórmeros tridimensionales correspondientes, mientras que los compuestos aprobados por la FDA resultaron en 1583 moléculas únicas y 5104 confórmeros. Finalmente, los archivos PDB resultantes se convirtieron al formato PDBQT mediante la herramienta prepare_ligand.py de AutoDockTools [58], obteniéndose 5601 y 1415 confórmeros de los fármacos de la FDA y de los fitocompuestos peruanos, respectivamente.
La selección de plantas medicinales peruanas para la investigación antiviral se fundamenta en siglos de práctica etnofarmacológica y está cada vez más respaldada por la evidencia científica contemporánea. El legado de plantas medicinales del Perú—que abarca más de 22 000 especies vegetales con un endemismo excepcional—constituye un repositorio valioso para el descubrimiento de fármacos, particularmente en contextos tradicionales que tratan infecciones respiratorias, tos y afecciones febriles que a menudo tienen etiologías virales. El enfoque etnofarmacológico, validado por el proyecto ICBG-Perú y por extensos estudios etnobotánicos que documentan el uso medicinal entre comunidades indígenas, desde los Cashinahua amazónicos hasta los pueblos asháninka, sirve como marco racional para la selección de plantas. Durante la pandemia de COVID-19, el 80,2% de las poblaciones peruanas encuestadas utilizó plantas medicinales con fines preventivos, con el eucalipto, el jengibre, el ajo y el matico como los tratamientos preferidos para los síntomas respiratorios, lo que indica tanto la significación cultural como la aplicación pragmática de estas especies en el manejo de enfermedades respiratorias infecciosas. Este compromiso terapéutico demostrado con el conocimiento tradicional sobre plantas refleja siglos acumulados de observación, más que una selección arbitraria, y proporciona una base etnobotánica legítima para investigar su potencial antiviral [59–61].
El fundamento antiviral de determinadas plantas peruanas se encuentra hoy bien documentado mediante una validación experimental rigurosa. Uncaria tomentosa (uña de gato) exhibe mecanismos potentes contra la infección viral, que incluyen alcaloides oxindólicos pentacíclicos y compuestos polifenólicos que bloquean la interacción de la proteína espicular del SARS-CoV-2 con los receptores ACE-2 (con afinidades de unión que varían entre \(-6{,}0\) y \(-8{,}6\) kcal mol\(^{-1}\)), junto con eficacia in vitro frente al virus del dengue, el virus herpes simple tipo 1 y múltiples virus envueltos. Piper aduncum (matico), empleada tradicionalmente para afecciones respiratorias, y especies medicinales como Schinus molle poseen propiedades antimicrobianas y antiinflamatorias documentadas mediante análisis fitoquímico convencional y estudios de acoplamiento molecular frente a dianas proteasas del SARS-CoV-2. Cribados in silico recientes identificaron compuestos polifenólicos de plantas peruanas—entre ellos la rutina procedente de remedios tradicionales—que exhiben puntuaciones de unión comparables o superiores a las de antivirales aprobados como el remdesivir y el lopinavir frente a dianas de proteasa y polimerasa virales. Estas plantas se distinguen no solo por su novedad, sino por la confluencia del uso etnofarmacológico tradicional, la actividad biológica demostrada y la comprensión mecanística de sus compuestos bioactivos frente a dianas virales reconocidas, una convergencia que refleja un fundamento terapéutico genuino antes que una selección especulativa [62–66].
2.2. Modelamiento
La secuencia de aminoácidos de TBP-MPXV se obtuvo de UniProt Q8V518 [67]. Posteriormente, su estructura tridimensional se modeló mediante AlphaFold v2; este avanzado programa de inteligencia artificial determina la conformación tridimensional de la proteína a partir de la secuencia primaria y de una extensa base de datos de estructuras cristalográficas [68]. Para este proceso, empleamos todas las bases de datos genéricas de CASP14, actualizadas al 14 de mayo de 2020, en modo full_dbs. Nuestro modelo produjo 19 coincidencias PDB de proteínas cristalográficas empleadas como plantillas (Tabla S1). Realizamos la prueba predicha de diferencia de distancias locales (pLDDT) para evaluar la fiabilidad del modelo. Además, alineamos secuencias de TBP procedentes de varias líneas celulares (Tabla S2) utilizando el paquete MSA [69] en R [70], con el fin de confirmar que la proteína diana no es homóloga a la TBP humana y de verificar la conservación del motivo Myb.
2.3. Configuración del sistema
El modelo generado por AlphaFold v2 fue protonado a pH 7,0 con la herramienta PDB2PQR [71]. Se utilizó el servidor CHARMM-GUI [72] para crear la topología del sistema y añadir moléculas de agua del modelo TIP3P [73] dentro de una caja cúbica de 15 Å. A continuación, el sistema se neutralizó con iones Cl\(^-\) y Na\(^+\) a una concentración de 0,150 M, con el fin de simular las condiciones fisiológicas de un entorno biológico.
2.4. Simulaciones de dinámica molecular
La minimización, la equilibración y la producción se realizaron con el programa GROMACS v2021.3 [74]. Inicialmente, el sistema se minimizó energéticamente con 50 000 pasos hasta alcanzar una energía inferior a 1000 kJ mol\(^{-1}\) nm\(^{-1}\). Posteriormente, la equilibración se llevó a cabo en dos etapas: primero, una equilibración de temperatura con un colectivo canónico (NVT) a 310 K durante 2 ns utilizando el algoritmo de Berendsen [75] y, segundo, una equilibración de presión con un colectivo de Gibbs (NpT) a 1 bar durante 5 ns utilizando el barostato de Parrinello–Rahman [76]. En ambas etapas, el esqueleto y las cadenas laterales se mantuvieron restringidas con una fuerza constante de 400 y 40 kJ mol\(^{-1}\) nm\(^{-2}\), respectivamente.
Finalmente, la producción de las trayectorias se extendió durante 100 ns empleando el algoritmo de integración leap-frog. Para restringir los enlaces de hidrógeno a los átomos pesados se empleó el algoritmo LINCS [77]. Para los enlaces de hidrógeno de las moléculas de agua se utilizó el algoritmo SETTLE [78]. Las interacciones no enlazantes se trataron mediante un esquema de punto de corte y el método de Ewald de malla dividida (PME) [79] para calcular la interacción de corto y de largo alcance, respectivamente.
2.5. Generación de ensambles
Las trayectorias de dinámica molecular de TBP-MPXV se agruparon en clústeres mediante el algoritmo GROMOS [80] a través del módulo de agrupamiento gmx, utilizando valores de punto de corte de RMSD de 0,2, 0,3, 0,4 y 0,5 nm. Posteriormente, se seleccionaron las cinco conformaciones más representativas de cada valor de punto de corte, obteniéndose un total de 20 clústeres para el análisis ulterior; se dice que este conjunto de clústeres constituye un ensamble.
2.6. Evaluación de la capacidad farmacológica de TBP-MPXV
Los 7016 confórmeros se acoplaron molecularmente frente a los 20 clústeres del ensamble mediante AutoDock Vina v1.1.2 [81] con la siguiente configuración: la caja de rejilla se centró en \((x, y, z) = (0{,}237, 0{,}040, -0{,}159)\) Å y tuvo dimensiones de \(70 \times 74 \times 56\) Å (a lo largo de \(x\), \(y\), \(z\), respectivamente), según lo determinado por un script TCL (get_box.tcl); el espaciado de la rejilla se fijó en 1,0 Å y la exhaustividad en 28. Para cada confórmero (de la FDA o fitocompuesto) se calculó a continuación una puntuación promedio del ensamble [82] de la siguiente manera:
\[\bar{E} = \frac{\sum_{i=1}^{20} W_i E_i}{\sum_{i=1}^{20} W_i} \tag{1}\]
\(\bar{E}\) es la puntuación promedio ponderada del ensamble, \(W_i\) es el tamaño del clúster \(i\) (número de confórmeros que componen el clúster) y \(E_i\) es la energía de unión del confórmero asociado al clúster \(i\). El propósito de esta ecuación es generar una puntuación que permita identificar los 10 principales confórmeros. Luego, se aplicó la ecuación de Boltzmann a cada uno de estos confórmeros unidos al clúster \(i\) para determinar los 10 complejos con mayor probabilidad de formarse. En primer lugar, definimos la función de partición \(Z\):
\[Z = \frac{1}{\sum_{i=1}^{20} \mathrm{e}^{-(E_i / k_B T)}}. \tag{2}\]
Luego, calculamos \(\bar{B}_i\):
\[\bar{B}_i = Z\,\mathrm{e}^{-(E_i / k_B T)} \tag{3}\]
\(\bar{B}_i\) es la probabilidad de que el confórmero se una al clúster \(i\), \(E_i\) es la energía de unión del confórmero asociado al clúster \(i\), \(k_B\) es la constante de Boltzmann en kcal mol\(^{-1}\) K\(^{-1}\) y \(T\) se fijó en 298 K. Una vez determinados los 10 principales complejos según el origen del fármaco, analizamos sus interacciones con PLIP v2.2.2 [83].
2.7. Análisis de datos moleculares
Realizamos un análisis estadístico de los resultados de las energías de interacción para cada ensamble generado, con el fin de determinar que nuestro enfoque conduce a una mejor interacción fármaco-receptor con significancia estadística. Este enfoque mejora la recuperación de cualquier ligando que pudiera perderse en un acoplamiento molecular simple. Para lograrlo, primero determinamos la distribución de los datos mediante la prueba de Kolmogorov–Smirnov. Posteriormente, mediante la prueba de Kruskal–Wallis, determinamos la existencia de diferencias estadísticas en los grupos (los ensambles dentro de cada agrupamiento por RMSD) y, a continuación, establecimos la diferencia entre cada grupo con la prueba post hoc de Holm–Bonferroni. Este flujo de trabajo se ejecutó utilizando la librería ggstatsplot [84] en R [70]. Las imágenes se generaron con VMD v1.9.4 mediante un conjunto de scripts Tcl de elaboración propia, mientras que los gráficos se generaron en R con los paquetes ggplot2 v3.4.4 [85] y ggstatsplot [84]. Las trayectorias se analizaron con un conjunto de scripts de Python de elaboración propia basados en la librería MDAnalysis v2.0. Finalmente, las estructuras secundarias se calcularon con DSSP a través de GROMACS v2021.3 [74]. Se realizó un análisis ADMET para los compuestos destacados utilizando la herramienta ADMETlab v2.0 [86]. La Figura 1 ilustra el flujo de trabajo metodológico empleado en este estudio.
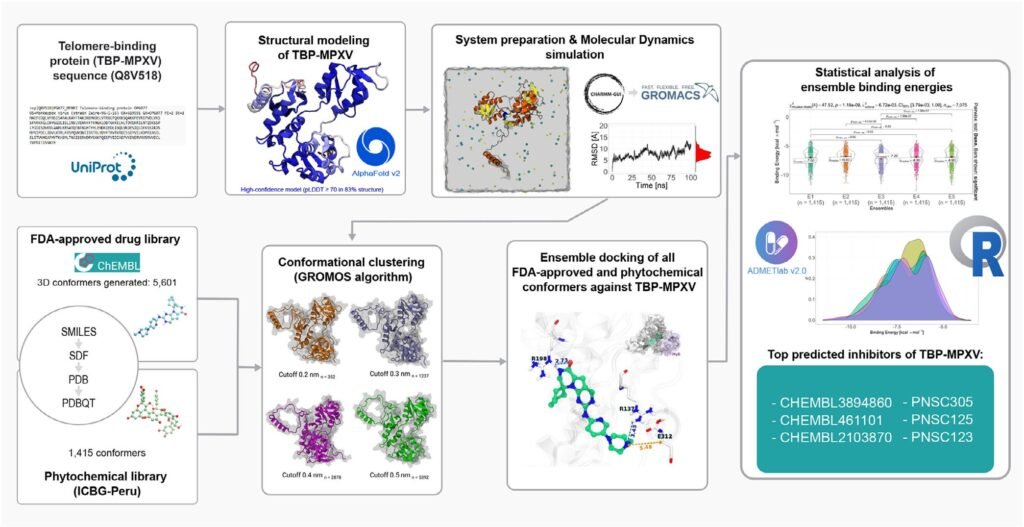
3. Resultados
Se han aplicado métodos de biología computacional y biofísica para estudiar TRBF-MPXV como una potencial diana terapéutica. Dado que su conformación tridimensional no había sido determinada previamente por métodos experimentales, nuestros hallazgos representan las primeras aproximaciones a las características estructurales de esta proteína. Aquí presentamos los resultados del modelamiento estructural, el muestreo conformacional, el cribado virtual y las simulaciones de dinámica molecular que respaldan la hipótesis de la farmacoaptitud de TRBF-MPXV.
3.1. Modelamiento y alineamiento de secuencias
En este estudio construimos un modelo de TBP de alta calidad sobre la base del análisis de pLDDT. El 57,70% de los aminoácidos presentó un pLDDT \(\geq 90\), lo que indica una elevada exactitud del modelo; el 25,7% tuvo un pLDDT entre 70 y 90, valor que también se considera de buena precisión; solo el 7,76% de los aminoácidos presentó un pLDDT entre 50% y 70%, y el 8,83% de estos tuvo un pLDDT \(\leq 50\). Cabe señalar que los residuos con puntuaciones bajas de pLDDT están asociados a las regiones terminales de la proteína, la cual solo se encuentra desordenada en el N-terminal de nuestro modelo (Figura 2A).
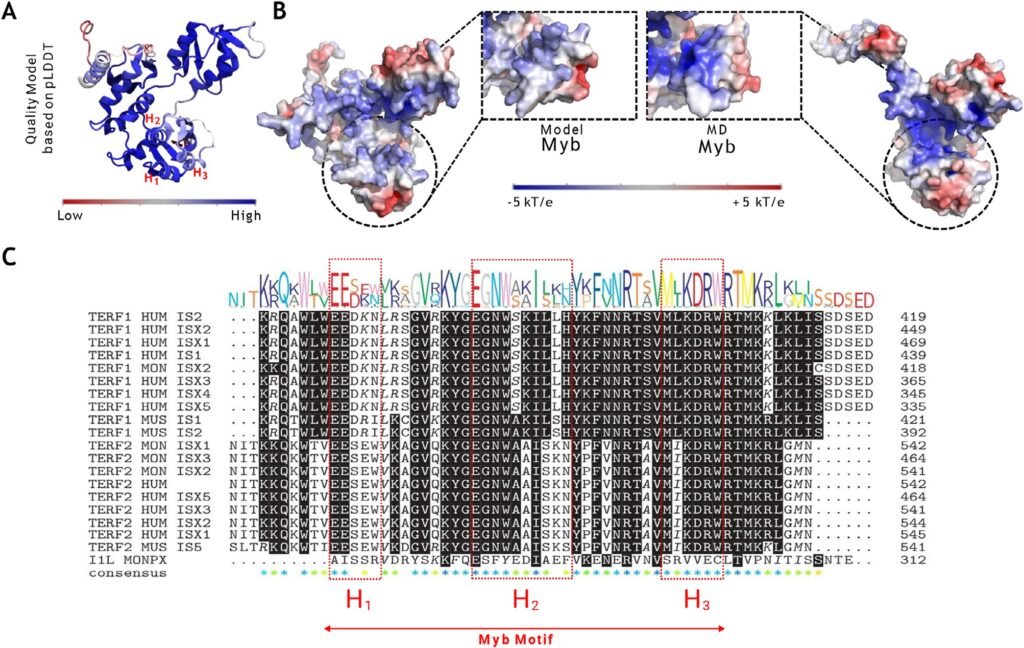
Tras 100 ns de simulaciones de dinámica molecular, observamos algunos cambios estructurales, principalmente en las proximidades de la región N-terminal, que posee una larga hélice alfa. También observamos algunas variaciones en el potencial electrostático de la proteína al comparar el modelo inicial con el final después de la dinámica molecular. Aquí se observa un cambio de exposición de carga negativa a positiva en la región N-terminal, mientras que en la región central puede observarse un incremento de superficies cargadas negativamente después de la dinámica molecular. Cabe destacar además que el dominio Myb muestra un cambio conformacional en el que la región orientada hacia el interior se vuelve más negativa (Figura 2B).
Asimismo, nos centramos en el dominio Myb como un dominio importante para la unión al ADN. Este dominio mostró cambios significativos de aminoácidos en comparación con las secuencias homólogas humanas TERF1 y TERF2: de las tres regiones del motivo Myb, solo la región H\(_2\) está conservada por dos aminoácidos, E275 e I281 (Figura 2C), lo que revela la baja conservación de esta región. No obstante, nuestro análisis de alineamiento también reveló que las estructuras helicoidales características de este motivo (H\(_1\), H\(_2\) y H\(_3\)) se mantienen en la proteína de unión a telómeros de MPXV.
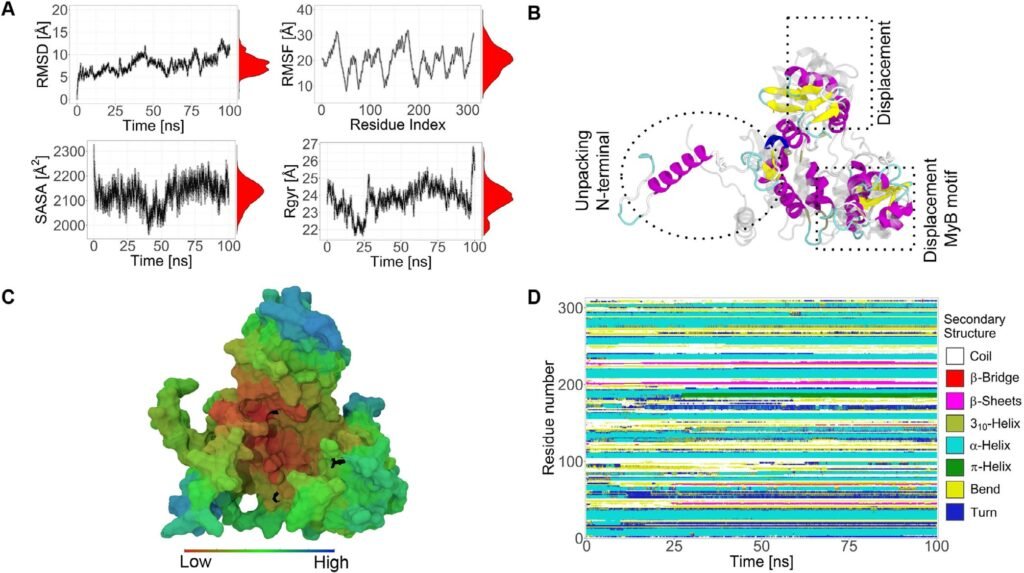
Durante las simulaciones a 100 ns se observaron elevadas fluctuaciones en el RMSD a lo largo de los 100 ns de simulación (Figura 3A), correspondientes a fluctuaciones en el dominio N-terminal y en el motivo Myb, además de un efecto de desempaquetamiento y desplazamiento de tres regiones notables de la proteína (Figura 3B); esto posiblemente causó fluctuaciones en el área accesible al solvente (gráfico de SASA en la Figura 3A) y en el radio de giro (Figura 3A). Además, al observar las fluctuaciones de los residuos en el espacio conformacional, notamos una mayor compactación en la región central y altas fluctuaciones en las regiones más expuestas al solvente (Figura 3C). Por último, en cuanto a la conformación de las estructuras secundarias, no se observaron cambios notables en las hélices alfa ni en las láminas beta, ni en la formación transitoria de estructura secundaria; aunque notamos la aparición de giros (azul) y flexiones (amarillo) en las regiones más desordenadas (bucles) (Figura 3D).
3.2. Generación de ensambles
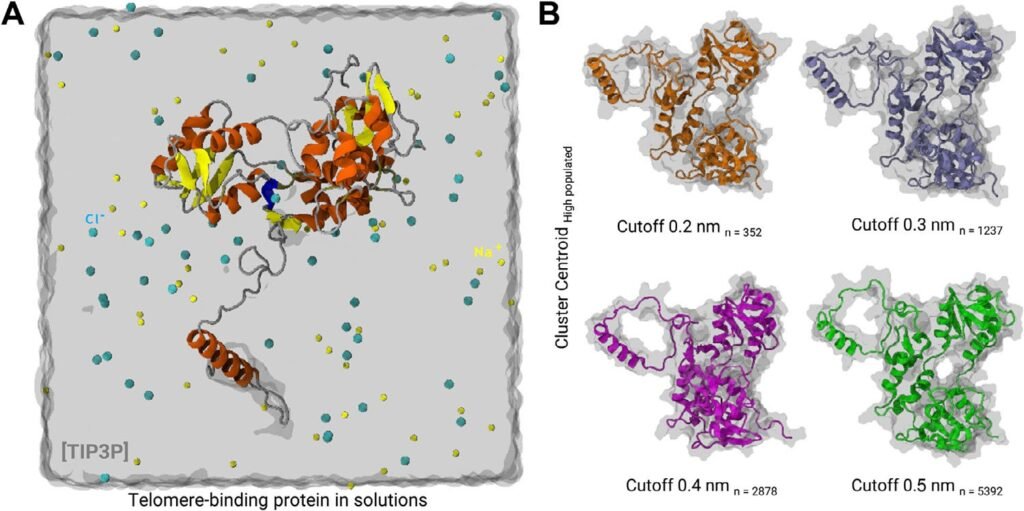
Nuestros resultados de modelamiento molecular nos orientaron a emplear un enfoque de acoplamiento molecular por ensambles, con el fin de abordar una búsqueda conformacional más amplia de clústeres y simular TBT en un solvente (Figura 4A). En consecuencia, las pruebas de agrupamiento nos llevaron a considerar cuatro valores representativos (valores de punto de corte de RMSD de 0,2, 0,3, 0,4 y 0,5 nm), de los cuales presentamos los modelos más poblados de cada uno en la Figura 4B, donde se observa una mayor población al aumentar el punto de corte (como era de esperar).
3.3. Acoplamiento molecular guiado por ensambles
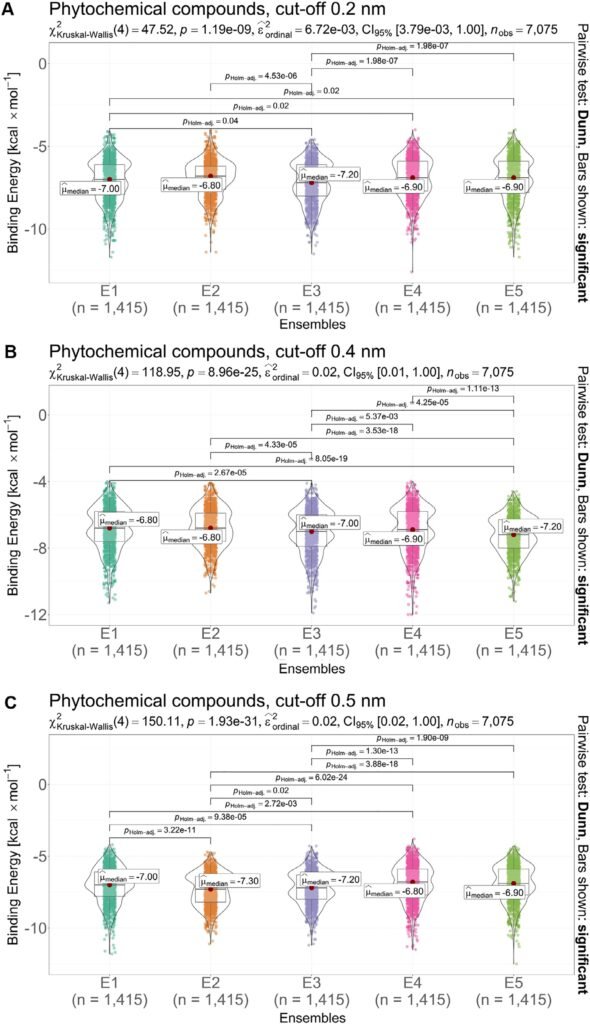
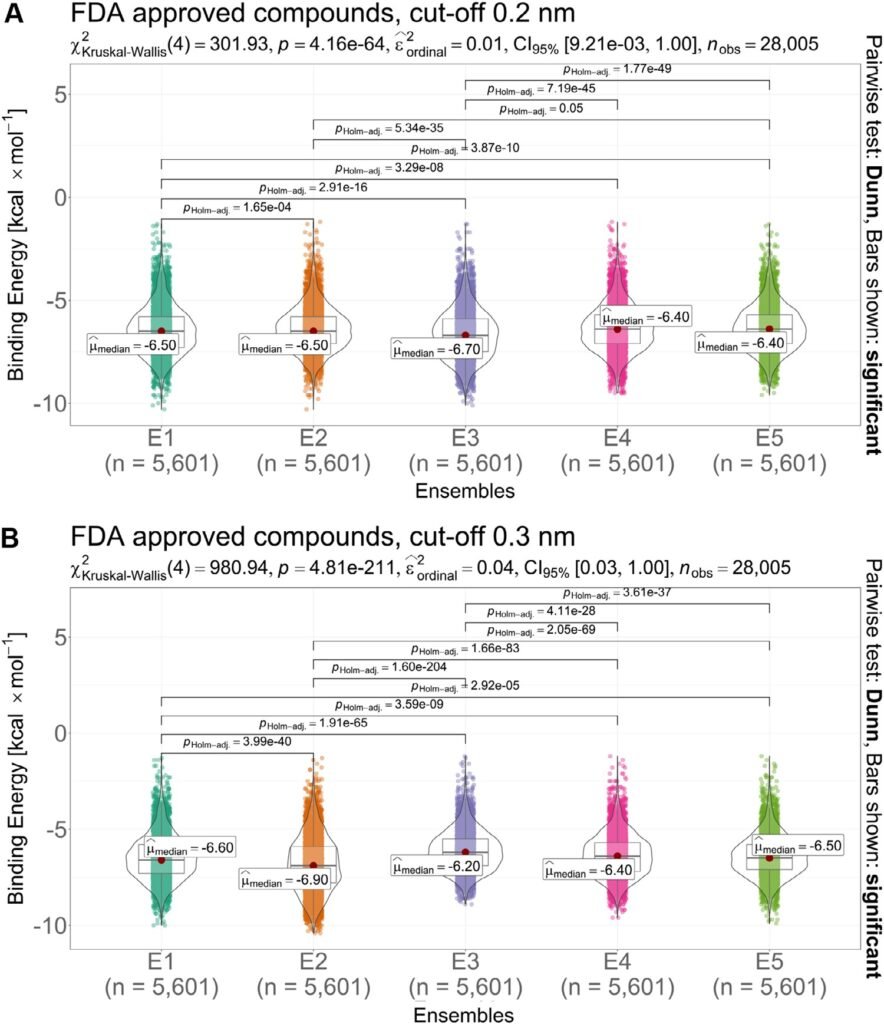
Tras una evaluación exhaustiva y una ponderación basada en la puntuación promedio del ensamble, junto con la ecuación de Boltzmann, determinamos las diferencias comparando las energías obtenidas para cada uno de los ensambles. Nuestro enfoque busca encontrar diferencias estadísticas entre los distintos ensambles estudiados y, a partir de allí, recuperar las interacciones moleculares que dependen de la conformación de la proteína, recuperar las interacciones moleculares que dependen de la conformación de la proteína. En consecuencia, tanto para los compuestos aprobados por la FDA como para los fitocompuestos, se observó una distribución no normal en las energías de interacción (Figura S2), lo que nos llevó a emplear la prueba de Kruskal–Wallis, la cual mostró diferencias estadísticas significativas (\(p \leq 0{,}05\)) entre los grupos, principalmente para los grupos de clústeres con puntos de corte de 0,2, 0,4 y 0,5 nm para los fitocompuestos, así como para los grupos de clústeres con puntos de corte de 0,2 y 0,3 nm para los fármacos aprobados por la FDA.
Para el punto de corte de 0,2 nm (Figura 5A), el clúster E3 muestra las mejores energías medias de interacción (\(\mu_{\text{mediana}} = -7{,}20\)) y casi todos los clústeres de este punto de corte muestran diferencias estadísticas. Lo mismo ocurre para los clústeres con puntos de corte de 0,4 nm y 0,5 nm (Figura 5B,C), donde casi todos los conjuntos son estadísticamente diferentes; además, las mejores energías medias se obtienen con los clústeres E5 y E2, respectivamente. Cabe señalar que solo presentamos una energía promedio calculada a partir de las mejores energías de interacción por compuesto correspondientes a cada clúster.
Para las moléculas aprobadas por la FDA, la prueba post hoc de Holm-Bonferroni indica diferencias estadísticas significativas (\(\rho_{\text{Holm}} \leq 0{,}05\)) para al menos cuatro de los clústeres estudiados con un punto de corte de 0,2 nm (Figura 6A). También destacamos que el clúster que presentó las mejores energías de interacción fue E3 (\(\mu_{\text{mediana}} = -6{,}70\)). Por otro lado, para el punto de corte de 0,3 nm observamos diferencias estadísticas entre casi todos los clústeres. Para este clúster, las mejores energías se observaron en E2 (Figura 6B).
3.4. Cribado farmacológico de TBT-MPXV
En el análisis de distancias, observamos que, para los compuestos aprobados por la FDA, las interacciones por enlace de hidrógeno presentan distancias confiables (entre 2,01 y 3,45 Å, Tabla S3). De manera similar, para los fitocompuestos, las distancias de los enlaces de hidrógeno se encuentran en el rango apropiado (entre 1,81 y 3,40 Å); sin embargo, observamos un mayor número de estas interacciones (Figura 7, Tabla S4). Esto se atribuye a la naturaleza propia de los fitocompuestos y también a los diferentes estados conformacionales y de protonación evaluados.
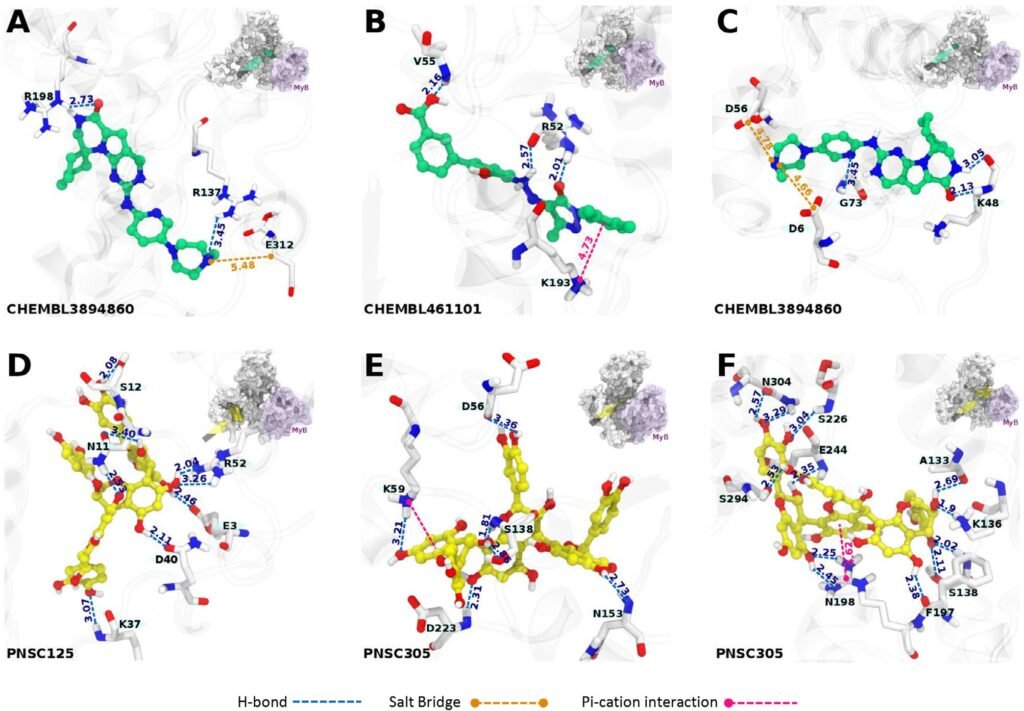
Para los 10 principales compuestos aprobados por la FDA (Tabla 1), las mejores energías de interacción ocurrieron con mayor frecuencia para los grupos con un punto de corte de 0,3 nm. De estos, CHEMBL461101 (del cual estudiamos tres variantes) presentó la mejor energía de interacción (\(\Delta G \approx -10{,}3\) kcal mol\(^{-1}\)). Señalamos que, aunque este compuesto exhibe las mejores energías de interacción, las interacciones moleculares son diferentes para cada modo de unión (variante), lo que conduce a que las interacciones ocurran en distintos sitios de la proteína, en los que el fármaco interactúa con un mayor número de residuos ubicados alrededor de la región central y en el C-terminal. CHEMBL3894860 (del cual estudiamos cuatro variantes) fue el compuesto que apareció con mayor frecuencia en el top 10 y también tuvo las segundas mejores energías de interacción (\(\Delta G \approx -10{,}1\) kcal mol\(^{-1}\)). En contraste, este fármaco interactúa con residuos ubicados entre la región central y el N-terminal. El tercer compuesto, CHEMBL2103870, apareció solo una vez en nuestro top 10, con una energía de interacción similar a la de los otros dos (\(\Delta G \approx -10{,}1\) kcal mol\(^{-1}\)). Resulta interesante que esta molécula interactúa en la región central de la proteína, estableciendo contactos con dos bucles que conectan el dominio Myb y el dominio superior (en la parte superior derecha de la Figura 7A–C).
| 2*[l]Punto de | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| corte (nm) | Ensamble | Ligando | 2*\(\Delta G\) | ||||||||
| (kcal mol\(^{-1}\)) | \(K_d\) (nM) | \(\bar{B}\) | Enlaces de hidrógeno | Interacciones hidrofóbicas | Otras interacciones | ||||||
| N | Residuos | N | Residuos | Tipo | Residuo | ||||||
| 0,3 | E2 | CHEMBL3894860-variant2 | \(-\)10,1 | 37,12 | 0,242 | 2 | R137, R198 | 4 | A133, R134, F197, I307 | SB | E312 |
| 0,2 | E1 | CHEMBL461101-variant1 | \(-\)10,3 | 26,45 | 0,221 | 3 | R52, R52, V55 | 5 | V51, R52, P54, P54, K193 | piCI | K193 |
| 0,3 | E2 | CHEMBL3894860-variant3 | \(-\)10,2 | 31,34 | 0,21 | 3 | K48, K48, G73 | 3 | V51, P54, T194 | SB | D6, D56 |
| 0,3 | E2 | CHEMBL3894860-variant5 | \(-\)10,2 | 31,34 | 0,205 | 5 | D6, K48, R52, R52, G73 | 6 | V51, R52, P54, P54, D190, T194 | SB piCI | D56 R52 |
| 0,5 | E2 | CHEMBL2103870-variant4 | \(-\)10,1 | 37,12 | 0,185 | 4 | A133, R134, S138, K221 | 4 | R198, V219, R222, D223 | SB piS HB | R198 F197 S225 |
| 0,2 | E2 | CHEMBL461101-variant3 | \(-\)10,3 | 26,45 | 0,184 | 5 | E224, S226, T301, V302, N304 | 7 | V107, V107, I230, E298, E298, P303, N304 | — | — |
| 0,3 | E2 | CHEMBL461101-variant3 | \(-\)10,3 | 26,45 | 0,184 | 4 | A133, A133, R137, R137 | 7 | R134, R137, F197, R198, V219, I307, E312 | SB piS piCI | K136, R198 F197 R137 |
| 0,3 | E2 | CHEMBL461101-variant5 | \(-\)10,2 | 31,34 | 0,177 | 5 | R137, R137, S138, S138, D223 | 4 | V103, R134, R137, F197 | SB piS piCI | R222 F197 R137 |
| 0,3 | E2 | CHEMBL3894860-variant4 | \(-\)10 | 43,98 | 0,176 | 5 | A133, R137, S138, R198, S225 | 1 | R134 | — | — |
| 0,4 | E5 | CHEMBL3894860-variant5 | \(-\)10,1 | 37,12 | 0,173 | 4 | S138, V219, V219, R222 | 1 | V219 | SB | E152 |
Sin embargo, para los 10 principales fitocompuestos (Tabla 2), las mejores energías de interacción ocurrieron con los clústeres con puntos de corte de 0,2 y 0,5 nm. Aquí, PNSC305 (del cual estudiamos tres variantes) fue el compuesto con mayor frecuencia y también presentó altas energías de interacción (\(\Delta G \approx -12{,}0\) kcal mol\(^{-1}\)), que superan a las energías halladas con los compuestos aprobados por la FDA. Cabe señalar que este fitocompuesto interactúa con residuos únicamente en la región central de la proteína. Aunque PNSC125 (del cual estudiamos dos variantes) tuvo una mayor afinidad (\(\Delta G \approx -12{,}6\) kcal mol\(^{-1}\)); no obstante, las interacciones de este compuesto ocurren con residuos cercanos a la región N-terminal de la proteína. Una energía de interacción similar (\(\Delta G \approx -11{,}5\) kcal mol\(^{-1}\)) se observó para PNSC123 (del cual estudiamos dos variantes), aunque las interacciones de este compuesto ocurren en las proximidades de la región N-terminal o C-terminal, para cada modo de unión (en la parte superior derecha de la Figura 7D–F).
| 2*[l]Punto de | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| corte (nm) | Ensamble | Ligando | 2*\(\Delta G\) | ||||||||
| (kcal mol\(^{-1}\)) | \(K_d\) (nM) | \(\bar{B}\) | Enlaces de hidrógeno | Interacciones hidrofóbicas | Otras interacciones | ||||||
| N | Residuos | N | Residuos | Tipo | Residuo | ||||||
| 0,2 | E4 | PNSC125-variant5 | \(-\)12,6 | 0,53 | 0,619 | 9 | E3, N11, N11, S12, K37, Q40, R52, R52, R52 | 9 | I13, Y21, Y21, Y21, Y21, F22, P39, L78, L78 | — | — |
| 0,4 | E4 | PNSC305-variant3 | \(-\)12,0 | 1,48 | 0,321 | 7 | D56, K59, S138, S138, S138, N153, D223 | 4 | R137, R137, T140, E152 | piCI | K59 |
| 0,5 | E1 | PNSC305-variant1 | \(-\)11,6 | 2,92 | 0,256 | 14 | A133, K136, S138, S138, S138, F197, R198, R198, R198, E224, S226, S294, N304, N304 | 3 | F197, D223, E224 | piCI | R198 |
| 0,4 | E4 | PNSC305-variant5 | \(-\)12 | 1,48 | 0,237 | 8 | N80, K136, F197, R198, K221, K221, D223, S226 | 6 | I76, I76, K129, V130, R218, K221 | piCI | R198 |
| 0,2 | E3 | PNSC123-variant1 | \(-\)11,5 | 3,46 | 0,229 | 6 | V9, L18, K19, Y21, Y21, Q40 | 5 | L8, V9, V9, L18, F22 | — | — |
| 0,5 | E4 | PNSC125-variant4 | \(-\)11,2 | 5,76 | 0,189 | 13 | D6, Q7, Q7, S12, S12, R52, V55, N143, N145, G146, R195, R195, R195 | 6 | F4, D6, Q7, V9, R52, T194 | — | — |
| 0,2 | E1 | PNSC305-variant1 | \(-\)11,4 | 4,1 | 0,182 | 15 | A133, K136, S138, S138, S138, F197, R198, R198, R198, R218, K221, S294, S294, V302, N304 | 4 | F197, R198, D223, V297 | piCI | R198 |
| 0,3 | E1 | PNSC305-variant1 | \(-\)11,4 | 4,1 | 0,182 | 15 | K136, S138, S138, S138, F197, R198, R198, R198, R218, K221, E224, S294, S294, V302, N304 | 4 | F197, R198, D223, V297 | piCI | R198 |
| 0,5 | E1 | PNSC123-variant2 | \(-\)11,2 | 5,76 | 0,176 | 10 | S138, S138, L196, R198, R218, D223, S225, S226, N304, I305 | 3 | T105, R137, F197 | — | — |
| 0,5 | E1 | PNSC305-variant5 | \(-\)11,8 | 2,08 | 0,169 | 8 | A133, F197, R198, R198, R198, E224, S294, N304 | 3 | R134, F197, E224 | piCI | R198 |
3.5. Análisis ADMET
Todos los compuestos evaluados mostraron perfiles favorables de permeabilidad intestinal, y la mayoría exhibió una excelente permeabilidad Caco-2 predicha. Sin embargo, se observaron diferencias en la absorción intestinal humana (HIA), donde CHEMBL3894860–variante2–variante4 mostró una absorción pobre o media, en contraste con CHEMBL2103870-variante4 y las variantes de CHEMBL461101, que exhibieron una excelente absorción. Con respecto a la interacción con la glucoproteína P (Pgp), todos los compuestos fueron predichos como inhibidores de Pgp, mientras que solo las variantes de CHEMBL3894860 fueron identificadas como potenciales sustratos de Pgp (pobre). En cuanto a la distribución, todos los candidatos demostraron una permeabilidad aceptable de la barrera hematoencefálica (BBB) y una alta unión a proteínas plasmáticas (PPB). El perfil metabólico reveló que la mayoría de los compuestos fueron no inhibidores y no sustratos de isoenzimas clave del citocromo P450 (CYP1A2, CYP2C9, CYP2D6, CYP3A4), lo que sugiere una baja interferencia metabólica. Finalmente, la evaluación de toxicidad indicó propiedades no carcinogénicas y no mutagénicas (prueba de Ames negativa) para todas las moléculas, sin predicción de una inhibición significativa de hERG (Tabla 3).
| Clase | Propiedad | 90CHEMBL2103870-v4 | 90CH3894860-v2 | 90CH3894860-v3 | 90CH3894860-v4 | 90CH3894860-v5a | 90CH3894860-v5b | 90CH461101-v1 | 90CH461101-v3a | 90CH461101-v3b | 90CH461101-v5 |
|---|---|---|---|---|---|---|---|---|---|---|---|
| Absorción | Caco-2 | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente |
| HIA | Excelente | Deficiente | Deficiente | Deficiente | Medio | Medio | Excelente | Excelente | Excelente | Excelente | |
| Inhibidor de Pgp | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | |
| Sustrato de Pgp | Excelente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Excelente | Excelente | Excelente | Excelente | |
| Distribución | BBB | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente |
| PPB | Deficiente | Deficiente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | |
| Fu | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | |
| Toxicidad | Aguda | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente |
| hERG | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | |
| Humana | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | Deficiente | |
| Ames | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | |
| Carcinogenicidad | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | Excelente | |
| Metabolismo | Inhibición de CYP1A2 | No | No | No | No | No | No | No | No | No | No |
| Sustrato de CYP1A2 | No | No | No | No | No | No | No | No | No | No | |
| Inhibición de CYP2C19 | No | No | No | No | No | No | No | No | No | No | |
| Sustrato de CYP2C19 | Sí | Sí | Sí | Sí | Sí | Sí | Sí | Sí | Sí | Sí | |
| Inhibición de CYP2C9 | Medio | Medio | No | No | No | No | No | No | No | No | |
| Sustrato de CYP2C9 | Sí | Sí | Sí | Sí | Sí | Sí | Sí | Sí | Sí | Sí | |
| Inhibición de CYP2D6 | No | No | No | No | No | No | No | No | No | No | |
| Sustrato de CYP2D6 | Medio | Medio | No | No | No | No | No | No | No | No | |
| Inhibición de CYP3A4 | Medio | Medio | No | No | No | No | No | No | No | No | |
| Sustrato de CYP3A4 | Sí | Sí | Sí | Sí | Sí | Sí | Sí | Sí | Sí | Sí |
4. Discusión
El descubrimiento de nuevos mecanismos inhibitorios para los virus es un área de estudio que está siendo respaldada por herramientas de modelado computacional [87]. De hecho, la disponibilidad de grandes cantidades de información ómica de organismos de interés, como MPXV, apoya la búsqueda acelerada de nuevas dianas farmacológicas. Actualmente, las dianas farmacológicas (dianas proteicas) pueden clasificarse en dos clases: dianas farmacológicas conocidas y dianas farmacológicas novedosas. Para las dianas farmacológicas conocidas existe evidencia científica robusta e inhibidores disponibles; sin embargo, las dianas farmacológicas novedosas también merecen atención, ya que pueden conducir a nuevas terapias [88].
Entre las dianas reportadas para MPXV conocemos la proteína F13 [89], la proteína vCCI [90] y la fosfatasa H1 [91]. Un estudio computacional también reportó A48R (una timidilato quinasa), A50R (una ADN ligasa), D13L (una proteína mayor de la cápside) e I7L core proteinase (una cisteína proteasa) como posibles dianas farmacológicas para MPXV [92]. No ha habido reportes previos sobre el uso de la TBP de MPXV en el descubrimiento de fármacos. Sin embargo, el estudio de los telómeros y sus proteínas accesorias ha sido descrito previamente como una alternativa en el tratamiento del cáncer, principalmente bajo dos enfoques: 1) la inhibición de la enzima telomerasa o 2) la desestabilización de la estructura del telómero [93]. En nuestro trabajo, proponemos dirigirnos a TBP-MPXV de modo que se impida la maduración del virus mediante la desestabilización de la interacción proteína–ADN por un efecto estérico mediado por fármacos, ya que se ha encontrado que la ausencia de TBPs limita la liberación de viriones en ensayos recombinantes del virus vaccinia [49]. Así, nuestra línea de argumentación es que, de manera similar a la ausencia de TBP, la inhibición de TBP conduce a la supresión del virus.
Para modelar TBP-MPXV con alta fiabilidad, el software AlphaFold v2 [68] es el mejor método disponible. Es bien sabido que este algoritmo empareja correctamente secuencias primarias con estructuras resueltas (plantillas); además, hasta la fecha se ha afirmado que existe una base de datos estructural con suficientes dominios individuales y, por lo tanto, AlphaFold resuelve el problema tradicional de encontrar plantillas basadas en secuencia con alta precisión, independientemente de la distancia evolutiva de las proteínas [94]. Esto nos permitió presentar un modelo de alta precisión al evaluar los valores de pLDDT, en el cual alcanzamos un grado de fiabilidad suficientemente alto para al menos el 83% de los aminoácidos (259/312 aa). Cabe mencionar que no hemos encontrado una estructura similar disponible para TBP-MPXV, ni una proteína completa relacionada por secuencia resuelta, y que para las TBPs encontradas (1H6P, 5XYF, 1H6O, 2IQ0 y 3BUA) en el Protein Data Bank [95] las secuencias, y por lo tanto las estructuras, son marcadamente diferentes. En ese sentido, esta proteína no pudo ser modelada por otros métodos, como hemos observado en otro estudio que modeló todas las proteínas de MPXV por homología [96]. Sorprendentemente, en un estudio que abordó el modelado del proteoma de MPXV, se utilizó la misma metodología empleada en esta investigación para resolver la estructura de TBP-MPX, con la cual, comparada con nuestro modelo, obtuvimos una estructura casi idéntica (RMSD \(= 0{,}0866\) Å) [97], lo que respalda el modelo aquí presentado.
Al analizar los cambios estructurales a lo largo de la dinámica molecular, observamos una similitud estructural con estructuras de ADN o ARN polimerasa, en las que, a nuestro juicio, el motivo Myb (229V-301T) sería similar a un dominio pulgar; el dominio superior (142F-219V) conformaría un dominio dedo; y la región central (51V-140T), o el núcleo, sería equivalente a un dominio palma [98–100]. En particular, el dominio dedo percibido y el dominio pulgar adquieren flexibilidad por dos bucles característicos cerca de la región central (L135-Q141 y T220-Y228). Consideramos altamente relevante la posición de este par de bucles, ya que confieren una amplia flexibilidad entre dominios, lo que sugiere que este podría ser un mecanismo por el cual ocurre la unión a la región telomérica. Por otro lado, el dominio N-terminal, que en nuestra simulación es excepcionalmente flexible, ha sido reportado como implicado en la formación y estabilización de la estructura del telómero, debido a su capacidad de mediar la invasión de hebras que resulta en la formación de bucles t y de unir uniones de ADN [42]. Además, destacamos que todas estas regiones en conjunto provocan la formación de un espacio similar a un túnel, que soportaría la unión al ADN: este espacio también puede utilizarse para dirigir fármacos.
Para explorar la capacidad farmacológica de TBP-MPX, empleamos una metodología de acoplamiento molecular por ensambles con la cual ampliamos significativamente la búsqueda en el espacio conformacional. Actualmente, no existe una metodología estandarizada para predecir correctamente la unión de fármacos [101]. Dado que las proteínas son estructuras dinámicas, el enfoque de acoplamiento molecular por ensambles ayuda a explorar transiciones entre diferentes estados en los que un compuesto puede unirse [102]. En nuestro estudio, confirmamos este principio al encontrar diferencias estadísticas significativas entre los ensambles evaluados. También incrementamos la robustez de la búsqueda al explorar diferentes variantes estructurales que nuestros ligandos podrían presentar, tales como distintas ionizaciones, tautomerismos y variaciones en la conformación de los anillos. Esto nos ha llevado a observar que un ligando puede adquirir diferentes conformaciones y, más importante aún, diferentes estados de protonación; esto implica buscar para la misma molécula con un número y una posición diferentes de átomos de hidrógeno. Dado que las moléculas pueden encontrarse en distintos estados, tanto químicos como energéticos, dependiendo de las condiciones fisiológicas o experimentales, esta canalización vuelve más fiable nuestro enfoque.
En el acoplamiento molecular guiado por ensambles, distinguir entre modos de unión verdaderos y artefactos de acoplamiento depende de manera crítica del análisis estadístico y estructural de los resultados de acoplamiento a través de múltiples conformaciones proteicas. La aplicación de umbrales de RMSD (p. ej., 0,2–0,5 nm) permite clasificar grupos de poses con base en su similitud geométrica respecto a una referencia o entre sí, donde valores de RMSD más bajos indican típicamente una mayor consistencia estructural y, por extensión, una mayor probabilidad de representar un modo de unión físicamente significativo. El uso de la prueba de Kruskal–Wallis proporciona un método no paramétrico para detectar diferencias estadísticamente significativas entre múltiples ensambles o condiciones de acoplamiento, lo que asegura que la agrupación observada de poses de unión de alta calidad no se deba al azar. A continuación, el procedimiento post hoc de Holm–Bonferroni controla sistemáticamente los errores de tipo I al realizar comparaciones múltiples, reduciendo la probabilidad de falsos positivos al identificar conjuntos de poses o condiciones que genuinamente destacan a lo largo del ensamble. Se espera que un modo de unión verdadero sea reproducible en varios miembros del ensamble, produciendo valores de RMSD consistentemente bajos respecto a la referencia mejor puntuada o validada experimentalmente. En contraste, los artefactos de acoplamiento falsos a menudo se manifiestan como configuraciones esporádicas y atípicas que no alcanzan significación estadística cuando se contrastan con la distribución global de resultados. Los enfoques de acoplamiento molecular por ensambles abordan específicamente las limitaciones del acoplamiento de estructura única al incorporar la flexibilidad proteica, donde los modos de unión genuinos deberían demostrar estabilidad a través de múltiples conformaciones mientras que los artefactos típicamente aparecen de manera inconsistente. Al aplicar umbrales estadísticos rigurosos y correcciones post hoc tras la agrupación basada en RMSD, solo aquellos grupos de poses que sobreviven a las pruebas de hipótesis múltiples pueden considerarse modos de unión verdaderos putativos, mientras que los demás son más probablemente artefactos espurios de acoplamiento. Este enfoque integrado, tal como se sustenta en la literatura, mejora la fiabilidad de las predicciones de acoplamiento al aprovechar tanto la convergencia estructural como el rigor estadístico para separar la señal del ruido en flujos de trabajo complejos de acoplamiento molecular por ensambles [103–109].
Según se ha reportado, el motivo Myb es importante para la unión al ADN. Por lo tanto, nos enfocamos en dirigirnos a aquellos residuos que son importantes para la unión al ADN. Aquí, en TERF1 y TERF2 existe un motivo altamente conservado, KDXXR, que es notablemente importante para la unión específica de T[A/T] a GGG [110]. En TBP-MPXV, este motivo no está conservado y es reemplazado por \(_{296}\)VVECL\(_{301}\); sin embargo, está seguido por un residuo, T301, que está altamente conservado en comparación con TRF1 y TRF2. Adicionalmente, notamos que de todos nuestros hits, PNSC305 interactúa con un residuo de este motivo (V297) y CHEMBL461101 es el que presentó la mayor cantidad de interacciones cerca de este motivo (E298 y T301). Asimismo, enfatizamos la ocupación de estos ligandos dentro del sitio que serviría para la unión al ADN, dejando la evaluación de la estabilidad de estos ligandos en los sitios correspondientes para respaldar la drogabilidad de esta proteína.
A pesar del prometedor perfil de selectividad de los inhibidores de la TBP viral, los riesgos potenciales en la interfaz hospedero–patógeno ameritan una consideración cuidadosa para asegurar la seguridad terapéutica. Si bien los dominios Myb de la TBP viral comparten una identidad de secuencia mínima (15%–18%) con las proteínas humanas de la familia Myb y exhiben orientaciones de hélice divergentes y cargas superficiales que reducen los riesgos de inhibición directa, la naturaleza compleja de las interacciones virus–hospedero introduce consideraciones adicionales [47]. Las especificidades distintivas de unión al ADN proporcionan otra capa de selectividad, ya que la TBP viral reconoce estructuras teloméricas de horquilla únicas, ausentes en el ADN cromosómico humano, en contraste con las proteínas Myb humanas que se unen a motivos consenso lineales (YAACNG) [47, 52]. Sin embargo, la presencia de factores del hospedero tales como la proteína 4 relacionada con La, que colocaliza con factorías virales e interactúa indirectamente con la TBP viral, plantea inquietudes teóricas sobre la posible disrupción de interacciones hospedero–virus que pueden ser críticas para montar respuestas inmunes innatas efectivas, aunque la evidencia actual indica que no hay solapamiento directo de interfaz de unión con los compuestos diana [111].
Además de las consideraciones de selectividad discutidas anteriormente, también es importante considerar el desempeño farmacocinético más amplio del inhibidor potencial. Si bien nuestros candidatos fitoquímicos seleccionados demostraron perfiles farmacocinéticos y de seguridad prometedores (p. ej., buena HIA, permeabilidad Caco-2, bajo riesgo de ser sustrato de Pgp), es importante comparar estos resultados con los principales compuestos aprobados por la FDA. Por un lado, el hecho de que los fitoquímicos se originen en la naturaleza y a menudo porten bioactividades multifacéticas es una ventaja clara, ya que revisiones recientes resaltan que la diversidad química de los metabolitos derivados de plantas ofrece un reservorio rico de nuevos compuestos líder terapéuticos [112]. Por otro lado, los fármacos aprobados por la FDA típicamente se someten a una optimización rigurosa de la similitud a fármaco (p. ej., la regla de Lipinski), la manufacturabilidad y perfiles ADMET reproducibles (como se determinó para la mayoría de las clases en la Tabla S4), mientras que muchos fitoquímicos pueden no satisfacer plenamente todos ellos. Por ejemplo, aunque algunos compuestos naturales pueden igualar o incluso superar las afinidades de unión observadas en fármacos aprobados, a menudo presentan desafíos como alta polaridad, baja biodisponibilidad oral o metabolismo impredecible. En nuestros datos, las variantes fitoquímicas que alcanzaron un estado de excelente absorción y de no inhibidor del metabolismo pueden por lo tanto representar fuertes puntos de partida para el desarrollo de fármacos (andamiajes), pero aún requieren cierto grado de optimización y estudios adicionales. Además, mientras que los fármacos aprobados a menudo cuentan con extensos estudios in vivo y clínicos, los fitoquímicos permanecen subexplorados. Hasta la fecha, solo una pequeña fracción del espacio fitoquímico ha sido cribada en cuanto a actividad biológica o ha progresado hacia la aprobación. En ese sentido, se requiere un estudio adicional de la farmacodinámica de los principales fitoquímicos.
Adicionalmente, nuestro alineamiento de secuencias entre TBP de MPXV y los homólogos humanos TERF1 y TERF2 (IDs de UniProt: P54274 y Q15554) muestra una divergencia clara en los residuos que forman los bolsillos de unión a ligando (Bolsillos 1 y 2 en la Figura S3). En estos bolsillos de MPXV-TBP se componen de residuos cargados positivamente o hidrofóbicos, mientras que las posiciones correspondientes en las TERFs humanas contienen sustituciones polares o cargadas negativamente con orientaciones espaciales distintas. Por ejemplo, las regiones alrededor de los residuos 125–140 y 210–240 no muestran conservación y no reproducirían el entorno electrostático o estérico de los bolsillos virales. Estas diferencias en carga, tamaño y aromaticidad respaldan un alto grado de selectividad para nuestros hits, reduciendo la probabilidad de interacciones fuera de diana con las TBPs humanas.
Para abordar estos riesgos potenciales, es esencial una estrategia integral de mitigación que incorpore enfoques tanto computacionales como experimentales para desarrollar terapéuticos dirigidos a TBP que sean seguros. La optimización guiada por estructura ofrece una vía para mejorar la selectividad explotando residuos de bolsillo específicos del virus, tales como V296 y E300, que están ausentes en las TBPs humanas, lo que permite el diseño racional de inhibidores con interacción proteica mínima con el hospedero [47]. La validación empírica mediante cribado de citotoxicidad en líneas celulares humanas sigue siendo crucial para descartar la modulación no intencionada de la función de la TBP del hospedero o la disrupción de procesos celulares esenciales. Si bien la divergencia estructural y los mecanismos únicos de reconocimiento telomérico de la TBP viral respaldan un perfil favorable de riesgo-beneficio en comparación con los terapéuticos actuales con toxicidades conocidas, un cribado riguroso fuera de diana y un monitoreo cuidadoso de los efectos en la interfaz hospedero–patógeno serán esenciales para asegurar que la inhibición de TBP proporcione beneficio terapéutico sin comprometer funciones celulares del hospedero o respuestas inmunes. Este enfoque equilibrado reconoce tanto las prometedoras características de selectividad como la necesidad de una evaluación exhaustiva de seguridad en el desarrollo de estos nuevos agentes antivirales.
Si bien este estudio constituye una investigación computacional, reconocemos plenamente la importancia crítica de la validación experimental para confirmar nuestras predicciones teóricas. Para cerrar esta brecha entre los hallazgos in silico y la aplicación práctica, pueden adoptarse algunos enfoques experimentales. La expresión y purificación recombinante de la TBP de MPXV etiquetada con His, verificada mediante espectroscopía de dicroísmo circular, proporciona una plataforma robusta para el cribado de alto rendimiento que supera los desafíos técnicos asociados con la validación de dianas farmacológicas actuales [51]. La implementación de ensayos competitivos de unión al ADN usando EMSA con oligonucleótidos teloméricos de horquilla marcados fluorescentemente ofrece una cuantificación precisa de la potencia del inhibidor mediante la determinación de IC\(_{50}\), ejemplificada por compuestos como PNSC125 [47]. Este enfoque se complementa con estudios de calorimetría de titulación isotérmica que proporcionan perfiles termodinámicos completos (\(\Delta G\), \(\Delta H\) y estequiometría), construyendo sobre metodologías establecidas de TBP–ligando de VACV [52] para asegurar una caracterización exhaustiva de las interacciones fármaco-diana. La relevancia traslacional de dirigirse a TBP se fortalece aún más con la integración de ensayos de inhibición del crecimiento viral en cultivos celulares infectados con MPXV, utilizando tanto ensayos de reducción de placas como mediciones de carga viral basadas en qPCR para determinar valores de EC\(_{50}\) de acuerdo con protocolos establecidos para ortopoxvirus [113]. De manera crítica, una estrategia de validación mutacional que emplee variantes específicas de TBP (R137A, R198A) proporciona prueba definitiva del compromiso de la diana al comparar la eficacia del compuesto frente a la proteína de tipo silvestre tanto en ensayos de unión al ADN como virales [51]. Este marco experimental integral no solo valida las predicciones computacionales, sino que también establece una vía clara para desarrollar inhibidores de TBP con especificidad bioquímica demostrable y ventajas de eficacia antiviral que los terapéuticos actuales han tenido dificultad en alcanzar debido a la emergencia de resistencia, preocupaciones de toxicidad y diversidad mecanística limitada.
5. Conclusión
Usando herramientas computacionales, hemos propuesto un modelo altamente fiable de TBP-MPX y descrito información estructural básica sobre sus dominios principales. Además, proponemos esta proteína poco estudiada como una nueva diana farmacológica para el tratamiento de la enfermedad por mpox. Nuestro enfoque de acoplamiento molecular por ensambles demuestra que es posible mejorar el muestreo conformacional para lograr una mejor predicción del modo de unión y de la energía de unión; así, se evita la pérdida de información. Además, se ha observado que TBP-MPX es capaz de unir fármacos con energías de unión mayores a 10 kcal mol\(^{-1}\), lo que sugiere una alta afinidad de esta proteína para unirse favorablemente a inhibidores. En este contexto, determinamos que tres compuestos aprobados por la FDA, CHEMBL3894860, CHEMBL461101 y CHEMBL2103870, y tres fitocompuestos, PNSC125, PNSC123 y PNSC305, mostraron las mejores energías de interacción tras una búsqueda exhaustiva. Estos compuestos pueden ser evaluados en ensayos experimentales adicionales o usados como compuestos líder en modelos farmacofóricos.
Declaraciones
- Contribución de autores
- Edinson Gervacio-Villarreal: análisis formal, redacción—preparación del borrador original, redacción—revisión y edición. Georcki Ropón-Palacios: conceptualización, metodología, software, investigación, análisis formal, validación, redacción—preparación del borrador original, redacción—revisión y edición. Claudina Sancho: curación de datos, redacción—revisión y edición. Jhon Pérez-Silva: metodología, software. Kewin Otazu: visualización, análisis formal. Gustavo E. Olivos-Ramirez: visualización, análisis formal. Karolyn Vega-Chozo: visualización, análisis formal. Yaritza L. Ramirez-Díaz: curación de datos, software. Manuel E. Chenet-Zuta: revisión y edición. Ivonne Navarro del Aguila: revisión y edición. Mario De la Cruz Flores: revisión y edición. Cinthia Aguiar: redacción—preparación del borrador original, redacción—revisión y edición. Ihosvany Camps: conceptualización, supervisión, ejecución de los cálculos, redacción—revisión y edición.
- Conflicto de intereses
- Los autores declaran que no tienen intereses financieros en competencia ni relaciones personales conocidas que pudieran parecer influir en el trabajo reportado en este artículo.
- Disponibilidad de datos y código
- Los datos brutos necesarios para reproducir estos hallazgos están disponibles para su descarga en el repositorio Zenodo, https://doi.org/10.5281/zenodo.17858037.
- Agradecimientos
- Expresamos nuestra gratitud a los administradores del supercomputador MANATI, donde se realizaron los ensayos de cribado virtual, en las instalaciones del Centro de Alto Rendimiento Computacional de la Amazonía Peruana - Instituto de Investigaciones de la Amazonía Peruana. Puede encontrarse más información en: http://www.iiap.gob.pe/web/manati.aspx/. I. C. agradece a la agencia brasileña de financiamiento CNPq por la beca de investigación (304937/2023-1). Este estudio fue financiado en parte por la Coordenação de Aperfeiçoamento de Pessoal de Nível Superior-Brasil (CAPES)-Código de financiamiento 001. Parte de los resultados computacionales aquí presentados se desarrollaron con la ayuda del CENAPAD-SP (Centro Nacional de Processamento de Alto Desempenho em São Paulo), subvención UNICAMP/FINEP-MCT, el Laboratorio Nacional de Computación Científica (LNCC/MCTI, Brasil), por proporcionar recursos de HPC del supercomputador Santos Dumont, y el CENAPAD-UFC (Centro Nacional de Processamento de Alto Desempenho, en la Universidade Federal do Ceará).
El Cargo por Procesamiento de Artículo para la publicación de esta investigación fue financiado por la Coordenação de Aperfeiçoamento de Pessoal de Nível Superior - Brasil (CAPES) (identificador ROR: 00x0ma614).
Referencias
- 1O. Uwishema, O. Adekunbi, C. A. Peñamante, et al., “The Burden of Monkeypox Virus Amidst the Covid-19 Pandemic in Africa: A Double Battle for Africa,” Annals of Medicine and Surgery 80 (2022): 104197.
- 2N. G. Naga, E. A. Nawar, A. A. Mobarak, A. G. Faramawy, and H. M. H. Al-Kordy, “Monkeypox: A Re-Emergent Virus With Global Health Implications – A Comprehensive Review,” Tropical Diseases, Travel Medicine and Vaccines 11 (2025): 2.
- 3World Health Organization, “Multi-Country Outbreak of Mpox External Situation Report 31,” https://www.who.int/emergencies/disease-outbreak-news/item/2023-DON493, 2023, Accessed: 2024-03-22.
- 4D. G. Diven, “An Overview of Poxviruses,” Journal of the American Academy of Dermatology 44 (2001): 1–16.
- 5J. G. Fox, G. Otto, and L. A. Colby, “Chapter 28 - Selected Zoonoses,” in Laboratory Animal Medicine (Third Edition), third edition ed., ser. American College of Laboratory Animal Medicine, ed. J. G. Fox, L. C. Anderson, G. M. Otto, K. R. Pritchett-Corning, and M. T. Whary (Academic Press, 2015), 1313–1370, https://www.sciencedirect.com/science/article/pii/B9780124095274000286.
- 6L. Khodakevich, Z. Ježek, and D. Messinger, “Monkeypox Virus: Ecology and Public Health Significance,” Bulletin of the World Health Organization 66 (1988): 747.
- 7S. Rampogu, Y. Kim, S.-W. Kim, and K. W. Lee, “An Overview on Monkeypox Virus: Pathogenesis, Transmission, Host Interaction and Therapeutics,” Frontiers in Cellular and Infection Microbiology 13 (2023): 1076251.
- 8C. Suñer, M. Ubals, E. J. Tarín-Vicente, et al., “Viral Dynamics in Patients With Monkeypox Infection: A Prospective Cohort Study in Spain,” Lancet Infectious Diseases 23 (2023): 445–453.
- 9P. Satapathy, S. Rustagi, A. Neyazi, et al., “First Human Death Due to Monkeypox Virus in Pakistan: A Public Health Concern for Resource-Limited Non-Endemic Countries,” International Journal of Surgery Global Health 7 (2024): e0407.
- 10C. T. Cho and H. A. Wenner, “Monkeypox Virus,” Bacteriological reviews 37 (1973): 1–18.
- 11Y. Sun, W. Nie, D. Tian, and Q. Ye, “Human Monkeypox Virus: Epidemiologic Review and Research Progress in Diagnosis and Treatment,” Journal of Clinical Virology Plus 171 (2024): 105662.
- 12S. N. Shchelkunov, A. V. Totmenin, I. V. Babkin, et al., “Human Monkeypox and Smallpox Viruses: Genomic Comparison,” FEBS Letters 509 (2001): 66–70.
- 13A. Fowotade, T. Fasuyi, and R. Bakare, “Re-Emergence of Monkeypox in Nigeria: A Cause for Concern and Public Enlightenment,” African Journal of Clinical and Experimental Microbiology 19 (2018): 307.
- 14K. Sagdat, A. Batyrkhan, and D. Kanayeva, “Exploring Monkeypox Virus Proteins and Rapid Detection Techniques,” Frontiers in Cellular and Infection Microbiology 14 (2024): 1414224.
- 15N. Girometti, R. Byrne, M. Bracchi, et al., “Demographic and Clinical Characteristics of Confirmed Human Monkeypox Virus Cases in Individuals Attending A Sexual Health Centre in London, UK: An Observational Analysis,” Lancet Infectious Diseases 22 (2022): 1321–1328.
- 16A. Antinori, V. Mazzotta, S. Vita, et al., “Epidemiological, Clinical and Virological Characteristics of Four Cases of Monkeypox Support Transmission Through Sexual Contact, Italy, May 2022,” Eurosurveillance 27 (2022): 2200421.
- 17M. M. Alshamrani, A. El-Saed, S. Al-Fayez, et al., “Routes of Transmission of Mpox by Virus Clade and Geographic Distribution: A Systematic Review,” Journal of Infection and Public Health 18 (2025): 102985.
- 18C. L. Hutson, D. S. Carroll, N. Gallardo-Romero, et al., “Monkeypox Disease Transmission in an Experimental Setting: Prairie Dog Animal Model,” PLos One 6 (2011): 1–12.
- 19A. Peiró-Mestres, I. Fuertes, D. Camprubí-Ferrer, et al., “Frequent Detection of Monkeypox Virus DNA in Saliva, Semen, and Other Clinical Samples From 12 Patients, Barcelona, Spain, May to June 2022,” Eurosurveillance 27 (2022): 2200503.
- 20N. Berthet, S. Descorps-Declère, C. Besombes, et al., “Genomic History of Human Monkey Pox Infections in the Central African Republic Between 2001 and 2018,” Scientific Reports 11 (2021): 13085.
- 21E. M. Bunge, B. Hoet, L. Chen, et al., “The Changing Epidemiology of Human Monkeypox—A Potential Threat? A Systematic Review,” PLOS Neglected Tropical Diseases 16 (2022): 1–20.
- 22J. Isidro, V. Borges, M. Pinto, et al., “Phylogenomic Characterization and Signs of microevolution in the 2022 Multi-Country Outbreak of Monkeypox Virus,” Nature Medicine 28 (2022): 1569–1572.
- 23L. Wang, J. Shang, S. Weng, et al., “Genomic Annotation and Molecular Evolution of Monkeypox Virus Outbreak in 2022,” Journal of Medical Virology 95 (2022): e28036.
- 24J. R. Otieno, C. Ruis, A. B. Onoja, et al., “Global Genomic Surveillance of Monkeypox Virus,” Nature Medicine 31 (2024): 342–350.
- 25N. Ndodo, J. Ashcroft, K. Lewandowski, et al., “Distinct Monkeypox Virus lineages Co-Circulating in Humans Before 2022,” Nature Medicine 29 (2023): 2317–2324.
- 26A. O’Toole, R. A. Neher, N. Ndodo, et al., “APOBEC3 Deaminase Editing in Mpox Virus as Evidence for Sustained Human Transmission Since at Least 2016,” Science 382 (2023): 595–600.
- 27A. Malla and F. M. Saleh, “The Resurgence of Monkeypox Virus: A Critical Global Health Challenge and the Need for Vigilant Intervention,” Frontiers in Public Health 13 (2025): 1572100.
- 28P. Fine, Z. Jezek, B. Grab, and H. Dixon, “The Transmission Potential of Monkeypox Virus in Human Populations,” International Journal of Epidemiology 17 (1988): 643–650.
- 29G. A. Poland, R. B. Kennedy, and P. K. Tosh, “Prevention of Monkey-pox With Vaccines: A Rapid Review,” Lancet Infectious Diseases 22 (2022): e349–e358.
- 30J. Wu and X. Zhang, “Exploring Monkeypox Virus Antibody Levels: Insights From Human Immunological Research,” Virology Journal 22 (2025): 175.
- 31G. Andrei and R. Snoeck, “Cidofovir Activity Against Poxvirus Infections,” Viruses 2 (2010): 2803–2830.
- 32V. A. Olson, S. K. Smith, S. Foster, et al., “In Vitro Efficacy of Brincid-ofovir Against Variola Virus,” Antimicrobial Agents and Chemotherapy 58 (2014): 5570–5571.
- 33S. E. Altmann, A. L. Smith, J. Dyall, et al., “Inhibition of Cowpox Virus and Monkeypox Virus Infection by Mitoxantrone,” Antiviral Research 93 (2012): 305–308.
- 34G. Yang, D. C. Pevear, M. H. Davies, et al., “An Orally Bioavailable Antipoxvirus Compound (St-246) Inhibits Extracellular Virus Formation and Protects Mice From Lethal Orthopoxvirus Challenge,” Journal of Virology 79 (2005): 13139–13149.
- 35H. Adler, S. Gould, P. Hine, et al., “Clinical Features and Management of Human Monkeypox: A Retrospective Observational Study in the UK,” Lancet Infectious Diseases 22 (2022): 1153–1162.
- 36H. Y. I. Lam, J. S. Guan, and Y. Mu, “In Silico Repurposed Drugs Against Monkeypox Virus,” Molecules 27 (2022): 5277.
- 37J. M. Garrigues, P. Hemarajata, A. Karan, et al., “Identification of Tecovirimat Resistance-Associated Mutations in Human Monkeypox Virus - Los Angeles County,” Antimicrobial Agents and Chemotherapy 67 (2023): e00568–23.
- 38T. G. Smith, C. M. Gigante, N. T. Wynn, et al., “Tecovirimat Resistance in Mpox Patients, United States, 2022–2023,” Emerging Infectious Disease 29 (2023): 2426–2432.
- 39X. Li, Z. Pan, and L. Zhang, “Tecovirimat: A Journey From Discovery to Mechanistic Insights in Poxvirus Inhibition,” PLoS Pathogens 21 (2025): e1013140.
- 40R. Vernuccio, A. Martínez León, C. S. Poojari, et al., “Structural Insights Into Tecovirimat Antiviral Activity and Poxvirus Resistance,” Nature Microbiology 10 (2025): 734–748.
- 41Y. Xiang and R. K. Lane, “Vaccinia Virus (poxviridae),” in Encyclopedia of Virology (Fourth Edition), fourth edition ed., D. H. Bamford and M. Zuckerman, Eds. (Academic Press, 2021), 854–859.
- 42N. V. Ilicheva, O. I. Podgornaya, and A. P. Voronin, “Chapter Three - Telomere Repeat-Binding Factor 2 is Responsible for the Telomere Attachment to the Nuclear Membrane,” in Advances in Protein Chemistry and Structural Biology, ser. Advances in Protein Chemistry and Structural Biology, ed. R. Donev (Academic Press, 2015), 101, 67–96.
- 43M. Kuchar, “Plant Telomere–Binding Proteins,” Biologia Plantarum 50 (2006): 1–7.
- 44J. D. Watson, A. Gann, T. A. Baker, M. Levine, S. P. Bell, and R. Losick, Biología Molecular del Gen, seventh edition ed. (Editorial Médica Panamericana-Español, 2014).
- 45E. Lansiaux, N. Jain, S. Laivacuma, and A. Reinis, “The Virology of Human Monkeypox Virus (HMPXV): A Brief Overview,” Virus Research 322 (2022): 198932.
- 46Z. Yang, S. E. Reynolds, C. A. Martens, D. P. Bruno, S. F. Porcella, and B. Moss, “Expression Profiling of the Intermediate and Late Stages of Poxvirus Replication,” Journal of Virology 85 (2011): 9899–9908.
- 47J. DeMasi, S. Du, D. Lennon, and P. Traktman, “Vaccinia Virus Telomeres: Interaction With the Viral I1, I6, and K4 Proteins,” Journal of Virology 75 (2001): 10 090–10 105.
- 48I. Cohen-Gihon, O. Israeli, O. Shifman, et al., “Identification and Whole-Genome Sequencing of a Monkeypox Virus Strain Isolated in Israel,” Microbiology Resource Announcements 9 (2020): e01524–19.
- 49N. Klemperer, J. Ward, E. Evans, and P. Traktman, “The Vaccinia Virus I1 Protein is Essential for the Assembly of Mature Virions,” Journal of Virology 71 (1997): 9285–9294.
- 50E. B. Alencar Filho, R. F. Oliveira Neto, V. C. Santos, and A. L. S. Ferreira, “Deep Reinforcement Learning and Structure-Based Approaches in the De Novo Design of a New Potential Inhibitor of F13 Protein From Monkeypox Virus,” Journal of the Brazilian Chemical Society 36 (2025): e-20250022.
- 51O. Grubisha and P. Traktman, “Genetic Analysis of the Vaccinia Virus I6 Telomere-Binding Protein Uncovers a Key Role in Genome Encapsidation,” Journal of Virology 77 (2003): 10 929–10 942.
- 52M. M. Shenouda, R. S. Noyce, S. Z. Lee, et al., “The Mismatched Nucleotides Encoded in Vaccinia Virus Flip-and-Flop Hairpin Telomeres Serve an Essential Role in Virion Maturation,” PLoS Pathogens 18 (2022): e1010392.
- 53A. D. Prasetyo, H. Hudari, M. Permata, and N. A. Salin, “The Role of Tecovirimat in the Management of Monkeypox,” Bioscientia Medicina: Journal of Biomedicine and Translational Research 8 (2024): 4600–4605.
- 54H. Rafiq, J. Hu, M. A. Hakami, et al., “Identification of Novel STAT3 Inhibitors for Liver Fibrosis, Using Pharmacophore-Based Virtual Screening, Molecular Docking, and Biomolecular Dynamics Simulations,” Scientific Reports 13 (2023): 20147.
- 55A. Gaulton, A. Hersey, M. Nowotka, et al., “The ChEMBL Database in 2017,” Nucleic Acids Research 45 (2016): D945–D954.
- 56P. J. Ropp, J. O. Spiegel, J. L. Walker, et al., “Gypsum-DL: An Open-Source Program for Preparing Small-Molecule Libraries for Structure-Based Virtual Screening,” Journal of Cheminformatics 11 (2019): 34, doi:10.1186/s13321-019-0358-3.
- 57P. J. Ropp, J. C. Kaminsky, S. Yablonski, and J. D. Durrant, “Dimorphite-DL: An Open-Source Program for Enumerating the Ionization States of Drug-Like Small Molecules,” Journal of Cheminformatics 11 (2019): 14.
- 58G. M. Morris, R. Huey, W. Lindstrom, et al., “AutoDock4 and AutoDockTools4: Automated Docking With Selective Receptor Flexibility,” Journal of Computational Chemistry 30 (2009): 2785–2791.
- 59J. C. Aponte, A. J. Vaisberg, R. Rojas, et al., “A Multipronged Approach to the Study of Peruvian Ethnomedicinal Plants: A Legacy of the ICBG-Peru Project,” Journal of Natural Products 72 (2009): 524–526.
- 60M. Villena-Tejada, I. Vera-Ferchau, A. Cardona-Rivero, et al., “Use of Medicinal Plants for COVID-19 Prevention and Respiratory Symptom Treatment During the Pandemic in Cusco, Peru: A Cross-Sectional Survey,” PLOS ONE 16 (2021): e0257165.
- 61J. Horackova, M. E. Chuspe Zans, L. Kokoska, et al., “Ethnobotanical Inventory of Medicinal Plants Used by Cashinahua (Huni Kuin) Herbal-ists in Purus Province, Peruvian Amazon,” Journal of Ethnobiology and Ethnomedicine 19 (2023): 16.
- 62V. Roumy, A.-L. Gutierrez-Choquevilca, J. Lopez Mesia, et al., “In Vitro Antimicrobial Activity of Traditional Plant Used in Mestizo Shamanism From the Peruvian Amazon in Case of Infectious Diseases,” Pharmacognosy Magazine 11 (2015): 625.
- 63A. F. Yepes-Pérez, O. Herrera-Calderon, and J. Quintero-Saumeth, “Uncaria Tomentosa(Cat’s Claw): A Promising Herbal Medicine Against SARS-CoV-2/ACE-2 Junction and SARS-CoV-2 Spike Protein Based on Molecular Modeling,” Journal of Biomolecular Structure and Dynamics 40 (2020): 2227–2243.
- 64A. F. Yepes-Pérez, O. Herrera-Calderón, C. A. Oliveros, et al., “The Hydroalcoholic Extract of Uncaria tomentosa (Cat’s Claw) Inhibits the Infection of Severe Acute Respiratory Syndrome Coronavirus 2 (SARS-CoV-2) In Vitro,” Evidence-Based Complementary and Alternative Medicine 2021 (2021): 1–11.
- 65L. D. Goyzueta-Mamani, H. L. Barazorda-Ccahuana, K. Mena-Ulecia, and M. A. Chávez-Fumagalli, “Antiviral Activity of Metabolites From Peruvian Plants Against SARS-CoV-2: An In Silico Approach,” Molecules 26 (2021): 3882.
- 66E. M. C. Peñaloza, S. S. Costa, and O. Herrera-Calderon, “Medicinal Plants in Peru as a Source of Immunomodulatory Drugs Potentially Useful Against COVID-19,” Revista Brasileira de Farmacognosia 33 (2023): 237– 258.
- 67The UniProt Consortium, A. Bateman, M.-J. Martin, S. Orchard, et al., “UniProt: The Universal Protein Knowledgebase in 2021,” Nucleic Acids Research 49 (2021): D4 80–D4 89.
- 68J. Jumper, R. Evans, A. Pritzel, et al., “Highly Accurate Protein Structure Prediction With AlphaFold,” Nature 596 (2021): 583–589.
- 69U. Bodenhofer, E. Bonatesta, C. Horejš-Kainrath, and S. Hochreiter, “MSA: An R Package for Multiple Sequence Alignment,” Bioinformatics 31 (2015): 3997–3999.
- 70R Core Team, R Foundation for Statistical Computing, Vienna, Austria, 2021. [Online]. Available: https://cran.r-project.org/doc/FAQ/R-FAQ.html#Citing-R.
- 71E. Jurrus, D. Engel, K. Star, et al., “Improvements to the APBS Biomolecular Solvation Software Suite,” Protein Science 27 (2018): 112–128.
- 72S. Jo, T. Kim, V. G. Iyer, and W. Im, “CHARMM-GUI: A Web-Based Graphical User Interface for CHARMM,” Journal of Computational Chemistry 29 (2008): 1859–1865.
- 73W. Jorgensen, J. Chandrasekhar, J. Madura, R. Impey, and M. Klein, “Comparison of Simple Potential Functions for Simulating Liquid Water,” Journal of Chemical Physics 79 (1983): 926–935, doi:10.1063/1.445869.
- 74M. J. Abraham, T. Murtola, R. Schulz, et al., “GROMACS: High Performance Molecular Simulations Through Multi-Level Parallelism From Laptops to Supercomputers,” SoftwareX 1-2 (2015): 19–25.
- 75M. Meyer and V. Pontikis, Eds., Computer Simulation in Materials Science (Springer Netherlands, 1991).
- 76M. Parrinello and A. Rahman, “Polymorphic Transitions in Single Crystals: A New Molecular Dynamics Method,” Journal of Applied Physics 52 (1981): 7182–7190.
- 77B. Hess, H. Bekker, H. J. C. Berendsen, and J. G. E. M. Fraaije, “Lincs: A Linear Constraint Solver for Molecular Simulations,” Journal of Computational Chemistry 18 (1997): 1463–1472.
- 78S. Miyamoto and P. A. Kollman, “Settle: An Analytical Version of the Shake and Rattle Algorithm for Rigid Water Models,” Journal of Computational Chemistry 13 (1992): 952–962.
- 79H. G. Petersen, “Accuracy and Efficiency of the Particle Mesh Ewald Method,” Journal of Chemical Physics 103 (1995): 3668–3679.
- 80X. Daura, K. Gademann, B. Jaun, D. Seebach, W. F. van Gunsteren, and A. E. Mark, “Peptide Folding: When Simulation Meets Experiment,” Angewandte Chemie International Edition 38 (1999): 236– 240.
- 81O. Trott and A. J. Olson, “AutoDock Vina: Improving the Speed and Accuracy of Docking With a New Scoring Function, Efficient Optimization, and Multithreading,” Journal of Computational Chemistry (2009): NA–NA.
- 82K. E. Rogers, H. Keränen, J. D. Durrant, et al., “Novel Cruzain Inhibitors for the Treatment of Chagas’ Disease,” Chemical Biology & Drug Design 80 (2012): 398–405.
- 83M. F. Adasme, K. L. Linnemann, S. N. Bolz, et al., “PLIP 2021: Expanding the Scope of the Protein-Ligand Interaction Profiler to DNA and RNA,” Nucleic Acids Research 49 (2021): W530–W534, doi:10.1093/nar/gkab294.
- 84I. Patil, “Visualizations With Statistical Details: The ’ggstatsplot’ approach,” Journal of Open Source Software 6 (2021): 3167.
- 85H. Wickham, ggplot2: Elegant Graphics for Data Analysis (Springer-Verlag New York, 2016).
- 86G. Xiong, Z. Wu, J. Yi, et al., “Admetlab 2.0: An Integrated Online Platform for Accurate and Comprehensive Predictions of Admet Properties,” Nucleic Acids Research 49 (2021): W5–W14.
- 87M. Schenone, V. Dancik, B. K. Wagner, and P. A. Clemons, “Target Identification and Mechanism of Action in Chemical Biology and Drug Discovery,” Nature Chemical Biology 9 (2013): 232–240.
- 88J. Paananen and V. Fortino, “An Omics Perspective on Drug Target Discovery Platforms,” Briefings in Bioinformatics 21 (2020): 1937–1953.
- 89D. Li, Y. Liu, K. Li, and L. Zhang, “Targeting F13 From Monkeypox Virus and Variola Virus by Tecovirimat: Molecular Simulation Analysis,” Journal of Infection 85 (2022): e99–e101.
- 90J. M. Jones, I. Messauodi, R. D. Estep, B. Orzechowska, and S. W. Wong, “Monkeypox Virus Viral Chemokine Inhibitor (MPV VCCI), a Potent Inhibitor of Rhesus Macrophage Inflammatory Protein-1,” Cytokine 43 (2008): 220–228.
- 91W. Cui, H. Huang, Y. Duan, et al., “Crystal Structure of Monkeypox H1 Phosphatase, an Antiviral Drug Target,” Protein Cell 14 (2022): 469–472.
- 92H. Y. I. Lam, J. S. Guan, and Y. Mu, “In Silico Repurposed Drugs Against Monkeypox Virus,” Molecules 27 (2022): 5277.
- 93J. Cookson and C. Laughton, “The Levels of Telomere-Binding Proteins in Human Tumours and Therapeutic Implications,” European Journal of Cancer 45 (2009): 536–550.
- 94J. Skolnick, M. Gao, H. Zhou, and S. Singh, “Alphafold 2: Why It Works and Its Implications for Understanding the Relationships of Protein Sequence, Structure, and Function,” Journal of Chemical Information and Modeling 61 (2021): 4827–4831.
- 95Y. Gao, L. Yan, Y. Huang, et al., “Structure of the RNA-Dependent RNA Polymerase From COVID-19 Virus,” Science 368 (2020): 779–782.
- 96L. Parigger, A. Krassnigg, S. Grabuschnig, et al., “AI-Assisted Structural Consensus-Proteome Prediction of Human Monkeypox Viruses Isolated Within a Year After the 2022 Multi-Country Outbreak,” Microbiology Spectrum 11 (2022): e02 315–23.
- 97L. Zheng, J. Meng, M. Lin, et al., “Structure Prediction of the Entire Proteome of Monkeypox Variants,” Acta Materia Medica 1 (2022): 260– 264.
- 98R. G. Federley and L. J. Romano, “DNA Polymerase: Structural Homology, Conformational Dynamics, and the Effects of Carcinogenic DNA Adducts,” Journal of Nucleic Acids 2010 (2010): 457176.
- 99N. Yao and M. O’Donnell, “Comparison of Bacterial and Eukaryotic Replisome Components,” in Encyclopedia of Cell Biology, ed. R. A. Bradshaw and P. D. Stahl (Academic Press, 2016), 396–417.
- 100R. Jácome, A. Becerra, S. Ponce de León, and A. Lazcano, “Structural Analysis of Monomeric RNA-Dependent Polymerases: Evolutionary and Therapeutic Implications,” PloS one 10 (2015): e0139001.
- 101P. H. Torres, A. C. Sodero, P. Jofily, and F. P. Silva-Jr, “Key Topics in Molecular Docking for Drug Design,” International Journal of Molecular Sciences 20 (2019): 4574.
- 102K. Kapoor, S. Thangapandian, and E. Tajkhorshid, “Extended-Ensemble Docking to Probe Dynamic Variation of Ligand Binding Sites During Large-Scale Structural Changes of Proteins,” Chemical Science 13 (2022): 4150–4169.
- 103Y. Awuni and Y. Mu, “Reduction of False Positives in Structure-Based Virtual Screening when Receptor Plasticity is Considered,” Molecules 20 (2015): 5152–5164.
- 104R. De Paris, C. V. Quevedo, D. D. Ruiz, O. Norberto de Souza, and R. C. Barros, “Clustering Molecular Dynamics Trajectories for Optimizing Docking Experiments,” Computational Intelligence and Neuroscience 2015 (2015): 916240.
- 105S. Makeneni, D. F. Thieker, and R. J. Woods, “Applying Pose Clustering and MD Simulations to Eliminate False Positives in Molecular Docking,” Journal of Chemical Information and Modeling 58 (2018): 605–614.
- 106K. Palacio-Rodríguez, I. Lans, C. N. Cavasotto, and P. Cossio, “Exponential Consensus Ranking Improves the Outcome in Docking and Receptor Ensemble Docking,” Science Reports 9 (2019): 5142.
- 107S. Mohammadi, Z. Narimani, M. Ashouri, R. Firouzi, and M. H. Karimi-Jafari, “Ensemble Learning From Ensemble Docking: Revisiting the Optimum Ensemble Size Problem,” Science Reports 12 (2022): 410.
- 108J. L. Gan, D. Kumar, C. Chen, et al., “Benchmarking Ensemble Docking Methods in D3R Grand Challenge 4,” Journal of Computer-Aided Molecular Design 36 (2022): 87–99.
- 109K. McKay, N. B. Hamilton, J. M. Remington, S. T. Schneebeli, and J. Li, “Essential Dynamics Ensemble Docking for Structure-Based GPCR Drug Discovery,” Frontiers in Molecular Biosciences 9 (2022): 879212.
- 110M. Wieczór, A. Tobiszewski, P. Wityk, B. Tomiczek, and J. Czub, “Molecular Recognition in Complexes of TRF Proteins With Telomeric dna,” PLoS One 9 (2014): e89460.
- 111P. Dhungel, D. Brahim Belhaouari, and Z. Yang, “La-Related Protein 4 is Enriched in Vaccinia Virus Factories and is Required for Efficient Viral Replication in Primary Human Fibroblasts,” Microbiology Spectrum 11 (2023): e01 390–23.
- 112P. Chihomvu, A. Ganesan, S. Gibbons, K. Woollard, and M. A. Hayes, “Phytochemicals in Drug Discovery—A Confluence of Tradition and Innovation,” International Journal of Molecular Sciences 25 (2024): 8792.
- 113D. D. S. Nunes, L. M. Higa, R. L. Oliveira, et al., “In Vitro Susceptibility of Eighteen Clinical Isolates of Human Monkeypox Virus to Tecovirimat,” Memórias do Instituto Oswaldo Cruz 118 (2023): e230056.
Cómo citar este artículo
Gervacio-Villarreal, E., Ropón-Palacios, G., Sancho, C., Pérez-Silva, J., Otazu, K., Olivos-Ramirez, G. E., Vega-Chozo, K., Ramirez-Díaz, Y. L., Chenet-Zuta, M. E., Navarro del Aguila, I., De la Cruz Flores, M., Aguiar, C., & Camps, I. (2026). Acoplamiento molecular por ensambles de fármacos aprobados por la FDA y fitoquímicos peruanos contra la proteína de unión a telómeros del virus de la viruela símica. ChemistrySelect, 11(9), e04269. https://doi.org/10.1002/slct.202504269
Artículo de acceso abierto bajo licencia CC BY 4.0. © 2026 Los autores. Publicado originalmente por Wiley-VCH en ChemistrySelect; reproducido en la LYN BIOLEARNING – Biblioteca Científica según los términos de la licencia.
Comentarios
Aún no hay comentarios. ¿Tienes una pregunta o un aporte? Sé el primero en comentar.